|
|
氧桥联Ni−O−Co电子通道构筑空间分隔双活性位点实现安培级肼辅助电解制氢
孙强强, 李兆, 姜美娜, 王丹, 曹宝月, 南宁, 李春, 周春生, 赵川, 李义兵
2027, 92:
192-205.
DOI: 10.1016/S1872-2067(26)65268-0
 摘要
(
93 )
 PDF (14246KB)
(
22
)
电催化水分解制氢是一种绿色可持续的能源转化途径, 但其阳极析氧反应(OER)动力学缓慢、过电位高, 严重制约了整体能量效率. 以热力学电位更低(−0.33 V vs. RHE)且唯一副产物为N2的肼氧化反应(HzOR)替代OER, 可显著降低电解制氢能耗, 并有望实现无膜电解槽体系. 然而, 目前已报道的催化剂大多仅具备单一催化功能, 析氢反应(HER)或HzOR, 且难以在工业级电流密度(≥1 A cm‒2)下兼顾高活性与高稳定性. 如何在低成本非贵金属催化剂上构建双功能活性位点, 并实现HER与HzOR在空间上的功能分区以避免相互干扰, 仍是亟待解决的关键科学问题. 本文通过伏安辅助的合金化-选择性去合金化策略, 在泡沫镍上构建了Janus管状Co3O4/NiCu异质结构, 在异质界面处生成氧桥联的Ni-O-Co双活性位点, 为安培级肼辅助电解制氢提供了高效双功能电催化剂.
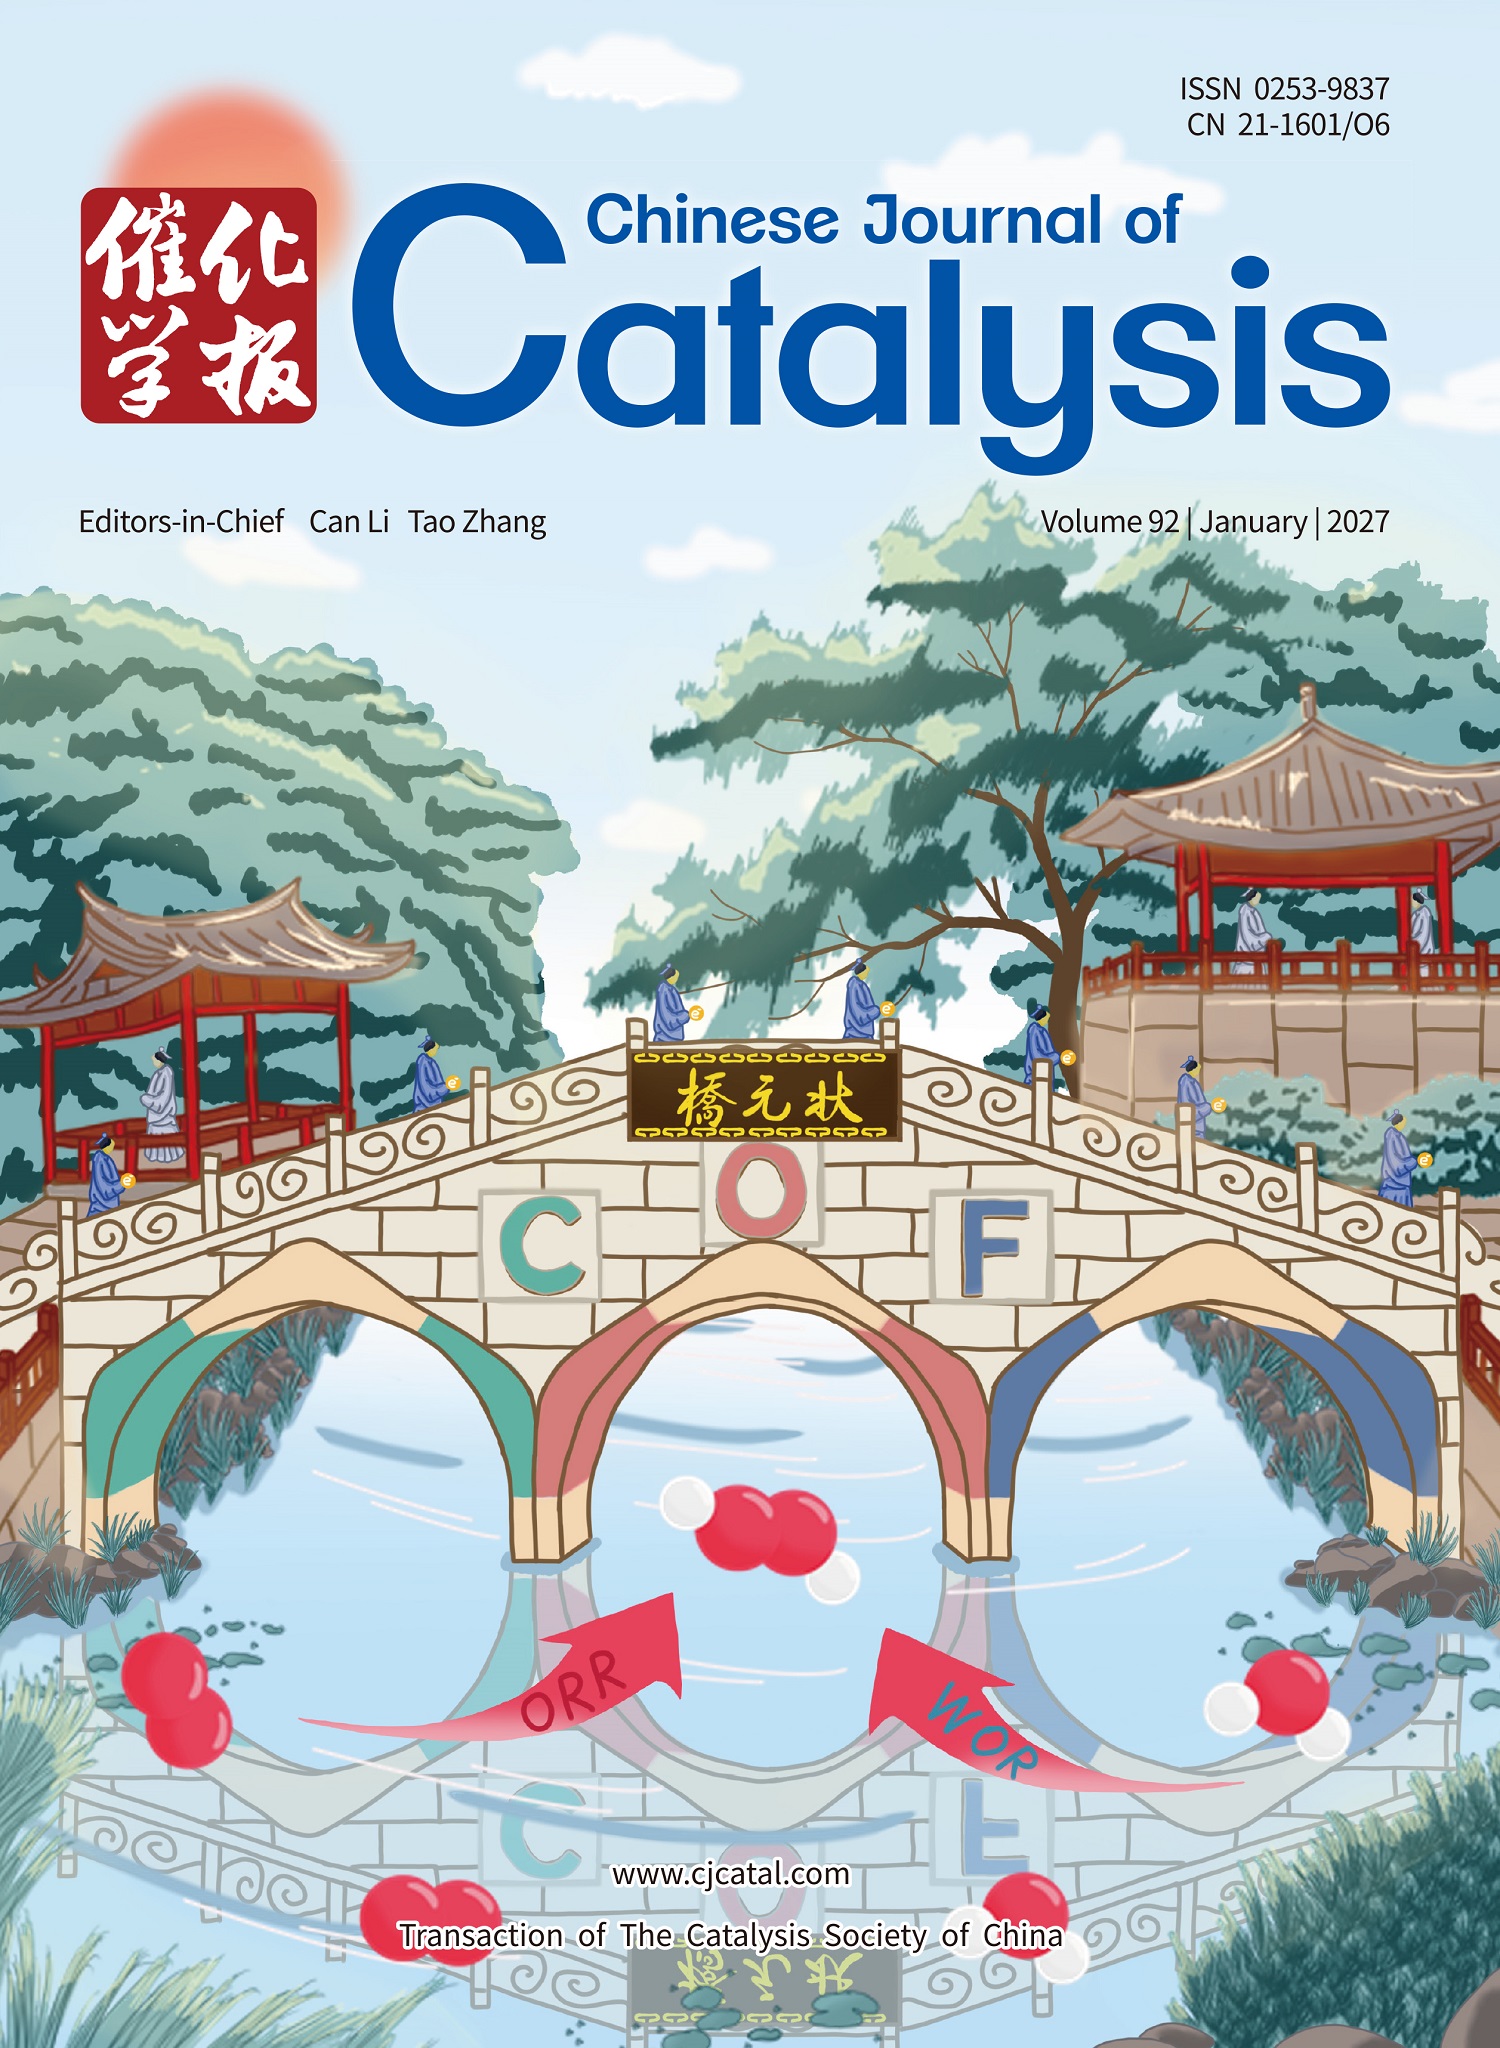
本文的核心创新在于将桥联氧设计为真正的电子通道而非单纯的结构连接单元: 桥联氧作为活性电荷转移媒介, 通过明确的Ni-O-Co路径引导电子由Ni流向Co, 打破肼电化学传统的线性标度关系, 实现空间分隔的双活性位点—Co中心优先促进HER, Ni位点则加速N2H4脱氢制备上. 首先采用循环伏安电沉积在泡沫镍上沉积NiCu合金纳米块, 继而在1.0 V下原位部分去合金化溶出大部分Cu, 形成Cu掺杂纳米多孔骨架, 再经循环伏安电沉积制得Co3O4/NiCu/NF. 该路线兼具三重优势: 选择性溶Cu造出比表面积达43.58 m2 g‒1的纳米多孔骨架(是空白NF的27倍), 残余Cu引入拉伸晶格应变, 后续沉积形成富含Ni-O-Co桥联基元的紧密异质界面. 该材料在3.0 A cm‒2下HER与HzOR过电位分别仅为263和451 mV; 双电极OHzS电解槽仅需0.95 V (1.0 A cm−2)和2.25 V (3.0 A cm−2), 远优于常规水分解(1.0 A cm‒2 时2.23 V), 并在0.5和1.0 A cm‒2下稳定运行逾120 h, 衰减率仅0.23和0.55 mV h−1. X-射线衍射显示, Ni(111)峰在Co3O4/NiCu/NF中负移0.36o, 为Ni-O-Co桥联诱导的额外拉伸应变提供了直接证据. X-射线光电子能谱中Ni0峰相对NiCu/NF正移0.29 eV, Co3+峰相对Co3O4/NF负移0.39 eV, 这种反向位移直接证明Ni→O→Co超交换路径; O 1s主峰位于530.6 eV, 介于典型Ni-O与Co-O之间且无可分辨劈裂, 佐证Ni-O-Co桥联单元形成. X-射线吸收光谱(XAS)显示, Ni–O键由1.38 Å伸长至1.44 Å, Co–O键由1.47 Å缩短至1.41 Å, 直接证明低阻电子通道的形成; 密度泛函理论(DFT)平面平均电荷密度差显示NiCu侧电子耗尽、Co3O4侧电子积累, 与XAS及原位拉曼结果一致. 结合SCN−选择性毒化、原位拉曼、原位衰减全反射傅里叶变换红外光谱、原位电化学阻抗谱与DFT, 系统证实Co为HER主活性中心(ΔGH∗ = −0.10 eV)、Ni为HzOR活性位点(速控步能垒由0.66 eV降至0.26 eV), 并排除了N-N断裂的替代路径; 原位拉曼中Ni-O与Co-O振动的相反演变趋势, 为Ni→O→Co动态电荷迁移提供了直接operando证据. 电化学活性表面积归一化分析定量分离了多孔结构、Cu诱导应变与Ni-O-Co界面耦合各自的贡献, 表明电子通道对实现超低过电位不可或缺. 此外, DFT+U计算经占据矩阵控制方法严格验证, 确认结果对应正确的尖晶石基态; 120 h稳定性测试中N2H4消耗仅约9.2%/24 h, OH−生成符合化学计量, 金属溶出均低于1 ppm, H2法拉第效率接近100%.
综上, 本文提出的氧桥联Ni-O-Co电子通道策略, 通过桥联氧介导的定向电荷再分布实现了HER与HzOR活性位点的空间分隔与电子耦合, 突破了单组分催化剂的功能局限, 在安培级电流密度下同时实现了超低过电位与优异稳定性. 该工作不仅将Ni-O-Co Janus异质结构树立为安培级肼辅助制氢的标杆催化剂, 也为通过氧桥介导的电子调制设计双功能催化剂提供了通用范式, 有望推动低能耗、无膜电解制氢技术的实际应用.
|