Please wait a minute...

当期目录

    催化学报
    Chinese Journal of Catalysis

    2027, Vol. 92
    Online: 2027-01-18
    上一期   

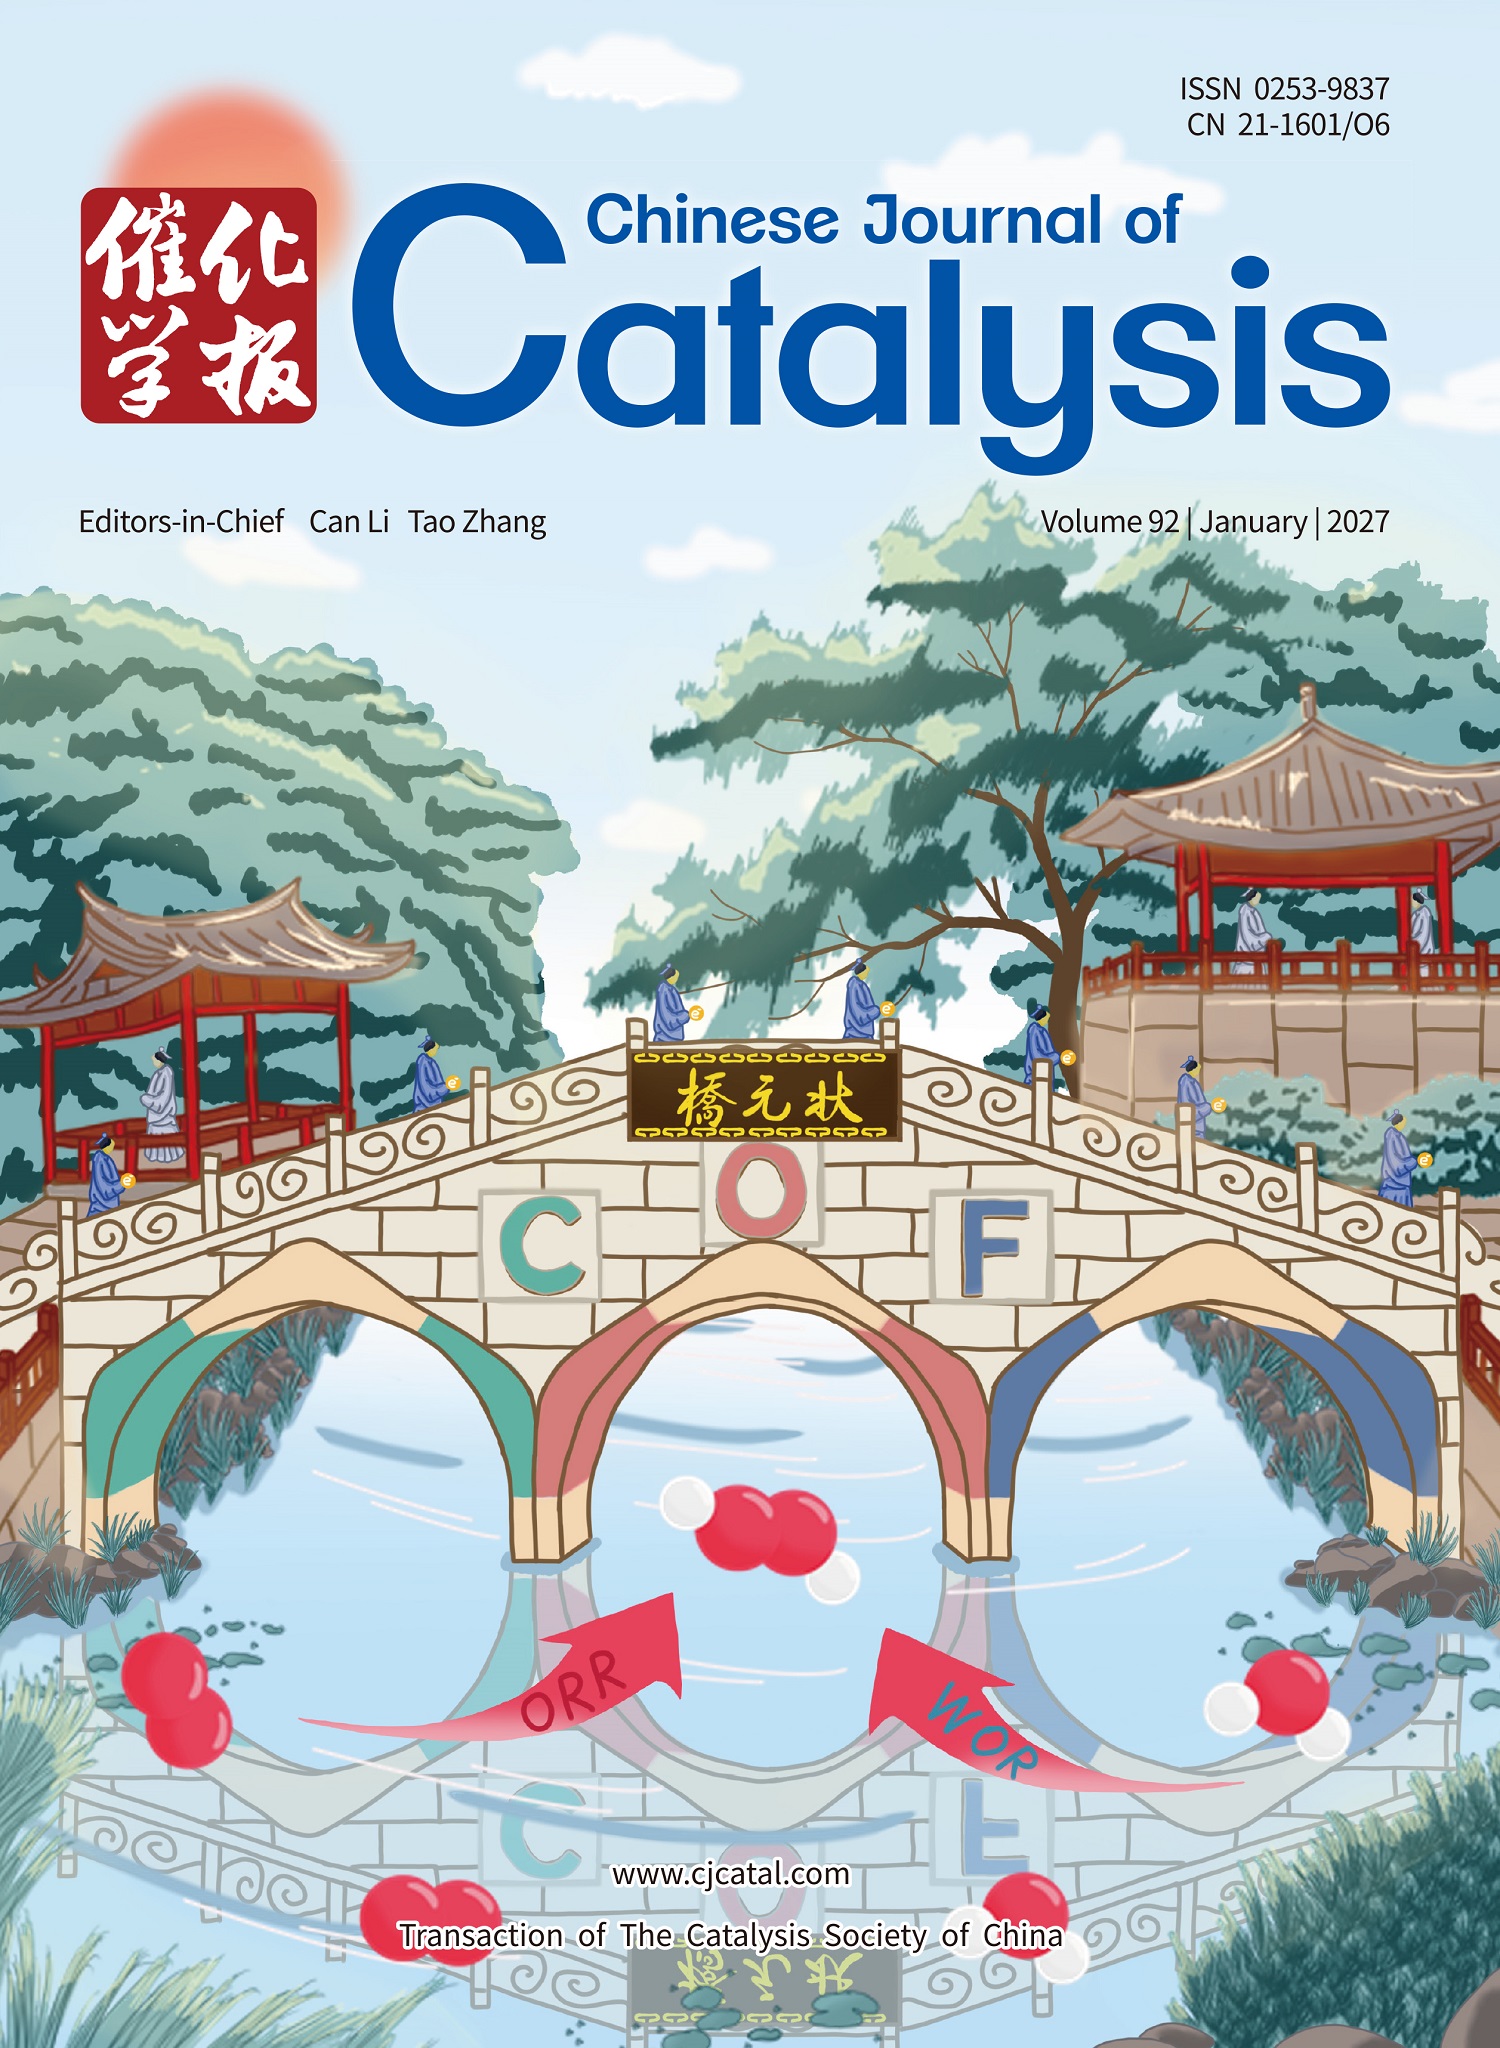
    封面介绍: 李中华研究员、张凤鸣教授、刘扬教授、张其春教授团队合作构建了系列同构共价有机框架(COFs)用于光催化合成H2O2. 通过耦合局部电子非对称性与D3h骨架对称性, 三嗪基TAT-COF在维持长程有序电荷传输的同时产生强内建电场以促进激子快速解离, 基于双路径反应机制实现了高效的H2O2光合成.  该工作为人工光合成催化剂的分子设计提供了有效策略. 见本期第130–144页.
    全全选选: 隐藏/显示图片
    综述
    S-型异质结在耦合氧化还原光催化中的应用: 通过电子-空穴协同调控实现双半反应高效耦合
    魏邦虎, 任伟, 李金河, 王伟康, 刘芹芹
    2027, 92:  1-36.  DOI: 10.1016/S1872-2067(26)65276-X
    摘要 ( 26 )   HTML ( 0 )   PDF(29819KB) ( 7 )  

    在“双碳”战略和能源绿色转型背景下, 太阳能驱动光催化技术因能够同时实现清洁能源转化与高附加值化学品合成而广受关注. 然而, 传统单一光催化体系普遍存在光生载流子复合严重、氧化/还原半反应动力学不匹配以及电子-空穴利用率低等问题, 导致太阳能转化效率和整体经济性受到限制. 近年来, S-型异质结凭借其独特的能带排列和界面内建电场, 在异质结界面实现无用低能载流子的选择性复合, 同时保留具有强氧化还原能力的高能载流子, 从本质上平衡载流子分离效率与氧化还原热力学驱动力, 为构建高效光催化氧化还原耦合体系提供了新的设计思路. 因此, 系统总结S-型异质结在光催化氧化还原耦合中的研究进展及其协同机制, 对于推动太阳能高效利用具有重要意义.

    本文系统综述了S-型异质结在光催化氧化还原耦合体系中的最新研究进展. 首先, 介绍了S-型异质结的发展历程、工作原理及界面电荷传输机制, 阐明了界面内建电场、能带弯曲及库仑相互作用共同驱动光生载流子定向迁移和选择性复合的本质. 随后, 围绕析氢、CO2还原及H2O2合成等典型还原反应, 结合有机分子选择性氧化、生物质高值化转化及污染物降解等氧化反应, 系统总结了S-型异质结实现氧化/还原半反应协同耦合的最新研究成果, 并重点讨论了电子-空穴协同利用对提升反应动力学、太阳能利用效率及产物选择性的关键作用. 此外, 从活性位点构筑、能带结构调控及界面工程三个方面, 深入分析了S-型异质结促进氧化还原耦合反应的多维调控策略, 进一步阐明了界面电子结构调控、反应中间体吸附优化及电荷迁移路径设计等因素对耦合反应性能的影响规律. 最后, 对S-型异质结光催化氧化还原耦合体系面临的关键挑战和未来发展方向进行了总结与展望: (1)深入揭示界面电荷迁移、反应中间体演化及氧化/还原协同机制, 建立更加完善的构效关系, 为高效S-型异质结的理性设计提供理论依据; (2)结合原位表征、超快光谱及密度泛函理论计算等先进技术, 深入解析复杂界面动态过程和真实反应机理; (3)发展多维界面工程、精准活性位调控及智能催化剂设计策略, 进一步提高太阳能利用效率及氧化还原协同效率; (4)推动S-型异质结光催化体系由实验室研究向连续流反应器及实际太阳能驱动应用拓展, 实现高效、稳定、低成本的太阳能光催化转化, 为清洁能源生产、碳资源利用及绿色化学品合成提供新的理论基础和技术参考.

    g-C3N4基S-型异质结光催化剂的研究进展
    汪施柯, 郎曼, 王锋, 夏鹏飞, 张蝶青
    2027, 92:  37-64.  DOI: 10.1016/S1872-2067(26)65252-7
    摘要 ( 228 )   HTML ( 0 )   PDF(9841KB) ( 134 )  

    石墨相氮化碳(g-C3N4)是一种非金属二维共轭聚合物光催化剂, 具有较负的导带位置、较高的费米能级、制备简便和结构可调等特点. 随着对半导体异质界面电荷迁移认识的不断深入, 异质结电荷转移模型由Ⅱ型异质结、各类Z‑型异质结逐步发展至S‑型异质结. S‑型异质结依靠费米能级平衡、界面电荷重排、能带弯曲与内建电场协同调控载流子迁移, 在实现光生载流子高效分离的同时保留光生载流子较强的氧化还原能力. 凭借其能带结构和界面特性, g-C3N4已成为构筑S-型异质结的重要还原型光催化剂(RP).

    本文系统梳理了异质结电荷迁移模型的发展过程, 并重点讨论了S-型异质结的界面半导体物理机制. 两种半导体接触后, 费米能级差驱动界面电子重新分布, 形成能带弯曲和内建电场; 光照条件下, 低能载流子在界面选择性复合, 而RP侧还原能力较强的电子和氧化型光催化剂(OP)侧氧化能力较强的空穴得以保留. 针对S-型电荷迁移路径的判定, 本文总结了密度泛函理论计算、开尔文探针力显微镜、原位X-射线光电子能谱、飞秒瞬态吸收光谱和电子顺磁共振等方法, 从界面电荷重排、表面电势、载流子迁移与动力学以及活性物种等方面进行相互验证. 在此基础上, 从热力学能带结构、界面电荷调控、层状结构匹配和表面修饰灵活性等方面分析了g-C3N4作为RP的特点. 进一步总结了g-C3N4基S-型光催化剂在析氢、H2O2生成、CO2光还原、细菌灭活和有机污染物降解等反应中的研究进展, 并结合不同反应需求归纳了维度匹配、活性位点调控、同质结构筑和双功能氧化还原耦合等结构优化策略. 最后, 讨论了当前研究在原位动态机理解析、异质界面微环境调控、面向不同反应的构效关系、长期稳定性及规模化制备等方面仍需解决的问题.

    在未来, 应加强原位和时间分辨表征与理论计算的结合, 进一步认识实际反应条件下的界面电荷迁移过程, 并根据不同反应需求开展界面和活性位点调控. 本综述可为理解g-C3N4在S-型异质结中的作用及相关光催化体系的设计提供参考.

    面向工业电流密度碱性析氢的电催化剂工程: 设计策略与未来展望
    邝攀勇, 倪振瑞, 陈思涵, 余维来
    2027, 92:  65-86.  DOI: 10.1016/S1872-2067(26)65280-1
    摘要 ( 52 )   HTML ( 0 )   PDF(13997KB) ( 10 )  

    随着可再生能源驱动绿色氢能技术的快速发展, 电催化水分解制氢被认为是实现低碳能源转型的重要途径. 析氢反应(HER)作为电解水阴极反应, 其在高电流密度下的催化效率与长期稳定性直接影响工业电解制氢的能耗和运行可靠性. 然而, 传统实验室条件下以低电流密度和低催化剂负载为基础建立的性能评价体系, 难以充分反映工业电流密度下快速反应动力学、强化传质、氢气气泡累积以及电极结构和活性相演变等复杂问题. 因此, 开发能够在大电流密度下兼具高活性、优异传质能力和长期稳定性的HER电催化剂, 是推动电解水制氢规模化应用的关键.

    本综述围绕工业电流密度下HER电催化剂的结构设计与性能调控, 系统总结近年来的研究进展, 并从形貌与界面工程、本征活性工程以及稳定性工程三个方面归纳主要设计策略. 首先, 重点讨论自支撑电极、分级多孔结构以及润湿性调控在改善电子传输、电解液浸润、氢气气泡脱附和界面传质方面的作用; 其次, 从双活性位点构筑、元素掺杂和缺陷工程等角度, 阐述通过调控局域配位环境、电子结构及反应中间体吸附行为提升碱性HER本征活性的机制; 进一步从机械稳定性和化学稳定性两个方面, 总结增强催化剂结构完整性、抑制活性组分溶解和相变以及调控动态表面重构的关键策略. 同时, 结合代表性催化剂的高电流密度性能、工作电解质、运行温度、稳定性及测试构型, 对不同设计策略进行了定量归纳与比较.

    在此基础上, 本文进一步讨论工业电流密度HER从实验室评价向实际电解槽运行转化过程中面临的关键挑战, 包括真实电解条件下的催化剂演变与失活机制、催化剂/电解液界面微环境调控、电极与催化层工程、全电解槽性能评价以及可再生能源驱动下动态运行稳定性等. 最后, 提出未来应从静态结构设计进一步转向结构-活性-稳定性协同调控, 加强原位/操作条件表征、理论模拟与长期工业电流密度测试的深度结合, 建立更加可靠的结构-性能关系和标准化评价体系, 从而为开发高效、稳定且可规模化应用的HER电催化剂及绿色制氢体系提供理论依据与设计指导.

    金属有机框架基电催化剂在硝酸根电化学还原制氨中的最新进展
    张博, 焦玉烨, 成慧杰, 侯军刚
    2027, 92:  87-114.  DOI: 10.1016/S1872-2067(26)65269-2
    摘要 ( 50 )   HTML ( 0 )   PDF(7788KB) ( 9 )  

    电催化硝酸根(NO3‒)还原合成氨(NH3)不仅为破解水体硝酸盐污染问题提供了绿色解决方案, 同时实现了污染物向高值化学品的资源化转化, 有望成为传统高能耗Haber‑Bosch工艺的可持续替代路线. 金属有机框架(MOF)材料凭借其高孔隙率、均匀的活性位点以及可调变的有机配体结构, 在电催化领域展现出独特优势. 然而, MOF材料本征导电性差、结构稳定性不足等瓶颈制约其实际应用. 近年来, 通过精细调控MOF材料微观结构, 构建复合材料以及衍生功能材料, 显著提升了NO3‒电还原制氨的催化效率. 因此, 系统梳理MOF材料在该领域的研究进展, 对于揭示MOF结构与催化性能的构效关系、指导高活性电催化剂的设计具有重要价值.

    本文系统综述了MOF基电催化剂在NO3‒电还原制氨中的最新研究进展. 首先, 将MOF基催化剂划分为四大类: 单金属MOF、双金属MOF、MOF基复合材料和MOF衍生材料(金属纳米颗粒、金属化合物、单原子/双原子催化剂及多元复合材料), 分别阐述各类材料的结构特征、活性来源及性能差异, 并通过对比汇总典型催化剂的NH3产率、法拉第效率及稳定性, 揭示金属种类、配位环境与催化性能之间的关联. 随后, 重点归纳了提升催化性能的主要调控策略: (1) 形貌结构调控(二维纳米片、三维多孔骨架及模板法构筑大孔结构), 以暴露更多活性位点并加速传质. (2) 串联活性位点构建, 利用双金属或异质组分协同分工, 将NO3‒→NO2‒及NO2‒→NH3两步反应在空间上耦合, 打破单一活性位点的线性比例关系. (3) 有机配体修饰, 通过引入大π共轭配体、调控配位原子种类、缺陷工程及小分子功能化, 优化金属中心的d带中心和电荷分布. (4) 电子结构优化, 基于d带中心理论、晶体场理论和积分晶体轨道哈密顿布居分析, 阐明界面电荷转移、轨道占据及晶界对吸附活化NO3‒和H2O分子解离的影响. 在此基础上, 深入剖析了NO3‒电还原的间接自催化与直接电还原两条路径, 并着重介绍了原位电子顺磁共振、原位傅里叶变换红外光谱、原位拉曼光谱、差分电化学质谱及同步辐射X射线吸收光谱等先进表征技术在捕捉关键中间体(NO3*, NO2*, NO*, NH2*, NHOH*等)、解析反应路径和监测催化剂动态结构演化中的关键作用. 最后, 提出了MOF基催化剂在NO3‒电还原领域中的现状、挑战及未来发展方向.

    展望未来, 该领域亟需攻克大电流密度(≥300 mA cm‒2)下的传质与稳定性问题, 发展流动电解槽和膜电极组件; 评价体系应逐步拓展至真实工业废水场景; 同时应降低全电解能耗, 耦合热力学更优的阳极反应; 借助人工智能和机器学习加速高熵MOF等新型催化材料的筛选. 本综述为高性能MOF基NO3‒电还原催化剂的设计提供了系统的理论指导和实验依据, 对推动绿色NH3合成及水污染治理具有重要参考价值.

    快讯
    常温常压下丙烯厌氧光催化双羟基化制备丙二醇与氢气
    宋欣妤, 王伟, 劳晓敏, 刘奕彤, 刘焕敏, 周鹏
    2027, 92:  115-122.  DOI: 10.1016/S1872-2067(26)65228-X
    摘要 ( 72 )   HTML ( 0 )   PDF(6059KB) ( 15 )  
    Supporting Information

    以水为羟基源的烯烃(CnH2n)双羟基化过程, 是在无氧常温常压条件下合成二醇(CnH2n+2O2)的一种可持续且温和的合成路线, 至今仍是光催化领域的一大挑战. 目前电催化研究可在常温常压下, 利用外源氧气或原位生成的过氧化氢将C3H6转化为1,2-丙二醇(1,2-PG). 但是由于氧气在水电解质中的反应活性低和溶解度小, 严重限制了催化反应速率. 并且, 电解液中引入的含卤素化合物会增加下游产品提纯的经济与环境成本. 而光催化C3H6转化途径可以仅利用水作为氧化剂, 是一种无需外加O2或其他强氧化剂的光催化过程. 更重要的是, 光生电子可还原水生成H2, 实现近100%的原子利用率. 然而, 现有光催化体系的性能高度依赖丙烯压力(6-10 atm)及CO等有毒气体的辅助作用, 这限制了光催化方法的实际应用.

    本文通过光沉积法合成了一系列不同纳米金属颗粒负载的TiO2, 通过对比不同贵金属颗粒负载的TiO2催化剂, 发现仅有负载于TiO2上的银纳米粒子(Ag-TiO2)能够利用阳光、丙烯和水, 通过光催化双羟基化途径在常温常压下直接生成1,2-PG和氢气. 首先通过密度泛函理论(DFT)计算出了一系列贵金属负载TiO2光催化剂在水和C3H6存在下生成1,2-PG的反应路径与吉布斯自由能变化. 可以将整体反应机制划分为四个基本步骤: (1) H2O在金属纳米粒子表面解离形成吸附态*OH物种; (2) C3H6通过C=C双键的两个碳原子与金属颗粒结合形成*Pr; (3)吸附的*OH物种与*Pr反应生成*PrOH; (4)最后另一吸附在纳米颗粒表面的*OH与*PrOH进一步反应生成1,2-PG. 其中Ag-TiO2在*OH与*Pr形成首个C-O键时具有最低能垒(0.33 eV), 表明Ag-TiO2催化C3H6进行双羟基化反应最易发生. 进一步的实验研究表明, 仅有Ag-TiO2可以生成1,2-PG, 生成速率达177.7 μmol g-1 h-1, 选择性为37.1%, 优于其他贵金属, 与DFT计算结果吻合. 采用自然光作为光源的户外中试实验中, 连续反应5 d后, 1,2-PG的总产率可达5.3 mmol, 表明该工艺具备太阳能驱动工业化应用潜力. 结合DFT模拟和原位光谱分析进一步表明, Ag-TiO2的特异性是由于只有Ag纳米颗粒能够捕获TiO2产生的光生空穴而非电子, 从而降低了羟基化这一关键决速步骤在Ag-TiO2界面的能垒. 此外, Ag纳米颗粒在捕获光生空穴后, 可生成高氧化态Agδ+物种以促进*OH与C3H6间C-O键的形成. Agδ+物种的存在既平衡了*OH中间体的生成, 同时促进C3H6的二羟基化反应并抑制了中间产物的过度氧化.

    综上, 本研究开创了烯烃在常温常压下无氧双羟基化并联产氢气的光催化路径, 无需外源氧气或其他强氧化剂, 光生电子可以还原水氧化产生的质子, 从而产生副产物H2, 获得近100%的原子利用率, 实现了光生电子和空穴的有效利用, 为太阳能驱动的烯烃高值化转化提供了可行方案.

    前线分子轨道理论揭示零价单原子催化剂的稳定性与活性机制
    徐余幸, 李胤, 王恒伟, 滕波涛, 路军岭
    2027, 92:  123-129.  DOI: 10.1016/S1872-2067(26)65217-5
    摘要 ( 68 )   HTML ( 0 )   PDF(2999KB) ( 25 )  
    Supporting Information

    单原子催化剂因结构明确, 金属利用率高和独特电子性质, 在加氢等反应中具有重要应用潜力. 然而, 孤立金属原子表面自由能高, 易迁移并聚集失活, 尤其在高温涉氢反应中稳定性问题更突出. 传统观点认为, 强金属-载体相互作用源于金属向载体的显著电荷转移, 并通常表现为较高金属氧化态. 但近年来低价甚至零价单原子催化剂也表现出优异活性和稳定性, 说明高稳定性并不一定依赖强电荷转移. 因此, 从轨道层面揭示金属-载体相互作用的本质对于理解其稳定机制至关重要, 但相关研究仍极为有限.

    本文以B掺杂g-C3N4负载近零价Pd1单原子催化剂(Pd1/BCN)为模型, 引入FMO理论, 发现Pd1原子与载体之间的能级为交错型结构, 继而存在两个前线轨道耦合通道. 首先, 通过密度泛函理论计算比较了g-C3N4与BCN的电子结构. 结果表明, B掺杂显著调控了载体能带结构, 使带隙由1.18缩至0.73 eV, 并同时调节载体HOS和LUS的位置, 为Pd1与载体之间形成更强前线轨道耦合提供了条件. 结构优化显示, Pd1在两种载体上均主要锚定于孔边吡啶N1位点, 但Pd1/BCN中Pd-N键明显缩短, 吸附能由Pd1/g-C3N4的-2.03增至-2.19 eV, 说明B掺杂提高了Pd1的稳定性. 与此同时, Bader电荷分析表明, Pd1/BCN中Pd1仅带0.27|e|正电, 低于Pd1/g-C3N4的0.49 |e|, 更接近零价Pd1; 差分电荷密度也显示Pd1周围存在更明显的电子积累, 说明载体向金属的电子反馈增强. 进一步的PDOS分析揭示, 气相Pd1的HOMO位于载体N1的HOMO与LUMO之间, 形成交错能级排列, 从而产生两个协同通道: 一方面, Pd1 HOMO向N1 LUMO供电子; 另一方面, N1 HOMO向Pd1 LUMO反馈电子. B掺杂同时缩小这两个通道的能级差, 使双向耦合更强, Pd1价态接近零价, 而且呈现更高稳定性. 积分晶体轨道哈密顿布居(ICOHP)结果进一步表明, Pd1/BCN中Pd-N键的ICOHP值为-1.89 eV, 明显强于Pd1/g-C3N4的-1.31 eV, 验证了轨道耦合增强带来的Pd1单原子稳定性提升. 在反应性能方面, Pd1/BCN对H2活化表现出更优动力学和热力学特征. 尽管两种催化剂上吸附H2的H-H键长接近, 但Pd1/BCN上H2解离能垒仅为0.54 eV, 显著低于Pd1/g-C3N4的1.07 eV, 且反应能由-0.05降至-0.49 eV. 其原因在于富电子Pd1/BCN能更有效地向H2的反键轨道供电子, 并与解离后的H原子形成更强Pd-H轨道杂化, 从而促进H-H键断裂并稳定反应产物.

    综上, 本工作首次基于FMO理论在轨道层面上揭示了零价Pd1 SACs的稳定性与催化活性问题, 建立了从载体能带结构和轨道耦合出发理解单原子稳定性与活性的统一框架, 该理论有望进一步拓展至其他金属单原子、掺杂载体及加氢、脱氢和电催化反应体系. 为实现SACs催化剂的理性设计提供了有益的理论指导.

    论文
    同构共价有机框架局域电子不对称促进电荷分离用于高效光合成H2O2
    张养鹏, 吴优, 顾钱锋, 高玥, 蔡陈枨, 刘浩宇, 赵悦含, 李中华, 张凤鸣, 刘扬, 张其春
    2027, 92:  130-144.  DOI: 10.1016/S1872-2067(26)65194-7
    摘要 ( 144 )   HTML ( 0 )   PDF(7184KB) ( 37 )  
    Supporting Information

    以水和空气为原料光催化合成H2O2是替代传统蒽醌法的绿色路径, 具有安全、可按需制备等优势. 然而, H2O2光合成效率长期受限于光生电荷复合以及催化剂结构设计原则不清晰等问题. 共价有机框架(COFs)具有结晶性、多孔性和分子结构可设计性, 是构筑高效光催化体系的重要平台. 现有研究多通过供体-受体结构、缺电子基团或含氮杂环单元调控局域电荷分布, 以促进激子解离, 但往往忽视了COFs骨架的全局对称性对长程电荷传输的影响. 局域电子不对称可增强内建电场, 而高全局对称性有利于形成长程有序的电荷传输通道, 二者之间的协同关系仍缺乏系统性研究. 因此, 阐明COFs骨架的全局对称性与局域电子不对称性对电荷分离和H2O2生成的共同作用, 对于发展高效COFs光催化剂具有重要意义.

    本文以1,3,5-三醛基间苯三酚为共同醛单体, 分别引入1,3,5-三氨基苯(TAB)、2,4,6-三氨基嘧啶(TAM)和三聚氰胺(TAT)三种具有不同含氮杂环核心与对称性的胺单体, 构筑了三种同构β-酮烯胺连接的COFs, 即TAB-COF, TAM-COF和TAT-COF, 其整体对称性分别为D3h, C2v和D3h. 实验结果表明, 在可见光照射和O2饱和纯水体系中, TAT-COF的H2O2生成速率达到6497 μmol·g-1·h-1, 分别为TAM-COF和TAB-COF的1.3倍和5.1倍; 当反应介质优化为苄醇后, H2O2生成速率进一步提升至69290 μmol·g-1·h-1, 较纯水体系提高10.7倍, 并优于多数已报道COFs光催化剂. 光物理表征表明, TAT-COF同时具备强光吸收、低电荷转移阻抗和最长载流子寿命, 说明其具有最优的电荷分离与传输能力. 时间相关密度泛函理论计算进一步揭示, TAB-COF虽具有高D3h对称性和多轨道跃迁通道, 但其苯环核心电子分布较对称, 空穴-电子波函数重叠较高, 电荷分离能力有限; TAM-COF因C2v低对称结构产生较强局域极化, 可降低波函数重叠, 但单一主导跃迁通道和较弱光吸收限制了整体性能; TAT-COF则将高D3h骨架对称性与三嗪核心诱导的强局域电子不对称性结合, 既形成有序长程电荷传输网络, 又产生强内建电场以驱动激子快速解离, 其电荷转移优势指数最高(CTAI = 0.043). Hirshfeld电荷、静电势、开路电位、光生电荷密度和电子局域函数分析共同证明, 富氮三嗪核心显著增强了局域极化电子结构. 自由基捕获、原位漫反射红外光谱和电子顺磁共振结果进一步表明, TAT-COF上的H2O2光合成遵循双路径机制: 光生电子参与逐步1e-氧还原路径(O2 → •O2- → H2O2), 光生空穴则通过直接2e-水氧化路径(2H2O → H2O2 + 2H+)生成H2O2, 从而实现高效原子利用和优异光催化活性.

    综上, 本文证明了在同构COFs体系中, 整体骨架对称性与局域电子不对称性的协同优化是提升H2O2光合成效率的关键. 该工作提出了“高整体对称性促进长程传输、强局域电子不对称性促进激子解离”的设计原则, 为高效COFs光催化剂及其他太阳能转化材料的理性构筑提供了重要参考.

    甲基空间位阻诱导的扭曲共轭多孔聚合物用于1O2驱动的高效光催化产过氧化氢
    李国邦, 王之林, 王梦凯, 刘彦春, 王聪, 周香港, 王永慧, 曹旭铮, 谭华桥
    2027, 92:  145-156.  DOI: 10.1016/S1872-2067(26)65227-8
    摘要 ( 82 )   HTML ( 0 )   PDF(3775KB) ( 19 )  
    Supporting Information

    过氧化氢(H2O2)是一种绿色环保型化学品, 广泛应用于化学合成、环境修复、医疗消毒及燃料电池等领域. 近年来, 太阳能驱动的H2O2光合成技术因其仅需水和氧气作为原料而备受关注, 这避免了传统蒽醌法的高能耗与环境污染问题. 然而, 由于其反应路径的复杂性, 该技术长期面临着热力学能垒较高、竞争反应显著等关键问题, 从而导致H2O2产率不足. 在此背景下, 单线态氧(1O2)介导的光催化H2O2合成路径展现出广阔的应用前景, 其强亲电性显著促进了氧物种在光催化剂表面的吸附及后续的质子耦合电子转移过程. 然而, 目前能够高效产生1O2以实现光催化H2O2合成的无金属光催化剂仍十分匮乏. 特别是, 在聚合物体系中, 系间穿越过程和激子解离行为难以精准控制, 这限制了H2O2合成效率和选择性的提升. 因此, 迫切需要开发一种可以定向调控激子行为, 实现高效高选择性光催化H2O2合成的聚合物光催化剂.

    本文提出一种基于空间位阻调控的分子工程策略, 通过在共轭多孔聚合物(CPPs)的吖啶连接单元中引入甲基(从吖啶至吖啶黄G), 成功将平面结构的CPP-A转化为扭曲结构的CPP-G, 使七嗪与吖啶单元之间形成约65°的二面角. 这种构象变化极大改变了激子特性. 实验与理论计算表明, 平面结构的CPP-A有利于激子解离, 主要通过电荷转移路径生成超氧自由基(O2•-); 而扭曲结构的CPP-G则展现出增强的自旋轨道耦合和系间穿越效率, 促进了三重态激子的积累, 从而主导能量转移路径实现1O2的高效生成. 值得注意的是, 亲电性的1O2在催化剂表面具有更低的吸附能垒, 同时富氮的七嗪和吖啶单元提供了优异的质子富集能力, 进一步促进了吸附的氧物种在催化剂表面的质子耦合电子转移过程. 得益于此, CPP-G在纯水中无需任何牺牲剂即可实现8.97 mmol g-1 h-1的H2O2生成速率, 是O2•-主导的CPP-A (5.13 mmol g-1 h-1)的1.7倍, 显著优于大多数已报道的氮化碳基光催化剂. 此外, CPP-G在1O2介导的[3+2]环加成和脱羧氧化反应中同样展现出优异的光催化活性与选择性, 验证了其广泛的适用性.

    综上, 本工作发展了普适的空间位阻调控策略, 不仅阐明了分子扭曲、激子行为、活性氧调控与光催化性能之间的内在构效关系, 还证实对无金属CPP光催化体系进行简单结构修饰, 即可实现活性氧生成路径从电荷转移向能量转移的定向切换.

    结晶氮化碳纳米阵列上双活性位点的构建及其协同光催化合成过氧化氢性能研究
    李佳琦, 宋豪杰, 高宇鑫, 张新明, 李静楠, 王思雨, 谷慧泉, 罗梾钰, 蒋保江
    2027, 92:  157-169.  DOI: 10.1016/S1872-2067(26)65229-1
    摘要 ( 56 )   HTML ( 0 )   PDF(7861KB) ( 13 )  
    Supporting Information

    过氧化氢(H2O2)不仅是一种环境友好的氧化剂, 还是一种有前景的高能量密度液体燃料, 在工业和环境应用领域具有巨大潜力. 预计到2027年, 全球对H2O2的需求将达到570万吨. 然而, 传统的蒽醌法不仅依赖化石燃料, 还会产生大量污染, 使其在可持续性上面临挑战. 在此背景下, 以水和氧气为原料, 利用太阳能驱动的光催化生产H2O2已成为一种前景广阔的绿色合成路线. 该路线的关键在于水氧化反应(WOR)和氧还原反应(ORR)之间的协同过程, 这是因为WOR产生的质子(H+)是ORR途径所必需的反应物. 然而, 当前光催化制备H2O2的整体效率, 正受到ORR动力学不足以及WOR供应H+缓慢的双重制约.

    本文报道了一种具有空间分离双活性中心的光催化剂, 将铟单原子(In SAs)和氰基共同锚定于结晶氮化碳纳米阵列上, 利用不对称电子密度分布, 协同驱动ORR与WOR反应.该设计有效克服了传统石墨相氮化碳因轨道重叠所导致的载流子分离效率低下的瓶颈. 研究表明, In 5p轨道与C/N 2p轨道之间的杂化有效提升了载流子迁移率, 而双活性位点的构建有效延长光生载流子的寿命, 从而增强了光催化反应效率. 其核心机制在于氰基作为吸电子基团, 既作为高效的电子陷阱, 又充当两电子ORR的活性位点; 而In SAs作为高度局域化的空穴富集中心, 能有效降低水氧化的动力学势垒, 从而提高水氧化供应H+的能力. 双活性位点的构建不仅有效提高了ORR和WOR各自的反应效率, 还有效促进WOR产物在氧还原位点上进行高效转化, 从而消除了两个半反应之间的动力学不匹配问题. 得益于这一设计, 催化剂的H2O2产率高达475 μmol g-1 h-1, 约为原始石墨相氮化碳的17倍. 通过X-射线吸收谱、X-射线光电子能谱、固体核磁共振和高分辨电子显微镜等测试对催化剂的结构进行解析, 证明了In SAs和氰基双活性中心的成功构建. 结合飞秒瞬态吸收光谱, 密度泛函理论计算, 原位漫反射红外傅里叶变换光谱以及同位素标记等机理研究, 进一步揭示了质子耦合电子转移机制以及反应中间体的演化过程.

    综上, 本工作成功构建了一种结晶氮化碳纳米阵列, 其具有空间分离的ORR和WOR双活性中心. 该结构不仅可以提升电子-空穴分离效率, 还能高效耦合ORR和WOR. 这些发现不仅阐明了催化剂活性增强的原因, 还为其他光催化剂的理性设计提供了新策略, 即精确构建空间分离的双活性位点以有效驱动协同的光催化反应.

    异质原子掺杂与表面工程协同调控普鲁士蓝衍生物的电子结构为高效水裂解
    刘玉婵, 高文婧, 黄沁彤, 刘晓雄, 欧阳慧欢, 叶融凯, 李旻鸶, 胡建强
    2027, 92:  170-181.  DOI: 10.1016/S1872-2067(26)65222-9
    摘要 ( 63 )   HTML ( 0 )   PDF(6859KB) ( 15 )  
    Supporting Information

    氢能作为清洁高效的能源载体, 是实现能源低碳转型的重要途径. 电解水制氢因原料丰富、产物纯度高且过程无碳排放而成为发展潜力大的制氢策略. 然而, 电解水析氢反应(HER)和析氧反应(OER)的动力学缓慢, 通常需高的过电位, 制约了其能量转换效率. 贵金属催化剂(如Pt/C和RuO2)在HER和OER中虽有优异的催化活性, 但其资源稀缺且成本高昂. 因此, 开发高效、稳定且低成本的非贵金属电催化剂具有重要的意义. 普鲁士蓝衍生物(PBAs)因其三维框架结构、可调构型、合成工艺简单以及在电催化分解水领域的应用而被广泛关注. 但其实际应用常受结构不稳和活性位点少等不足的限制.

    本文采用杂原子掺杂与表面工程协同的策略, 通过两步水热法在泡沫镍(NF)上原位生长V掺杂的镍铁三金属PBAs前驱体(V-NiFe PBAs/NF), 再经低温磷化成功制备了具有优秀稳定性和催化性能的V-NiFeP PBAs/NF立方体纳米材料(NCs)预催化剂. 利用V, Fe和Ni三金属间的协同效应, 通过优化V-NiFeP PBAs/NF NCs的电子结构和重构其活性羟基氧化物, 该V-NiFeP PBAs/NF NCs预催化剂在碱性电解质溶液中表现出优异的双功能催化活性和稳定性. 在OER测试中, V-NiFeP PBAs/NF NCs预催化剂在100 mA·cm-2电流密度下, 仅需~257 mV的过电位, 比商业RuO2(~443 mV)降低约42%; 其Tafel斜率为~50.43 mV·dec-1, 表明V-NiFeP PBAs/NF NCs具有较快的反应动力学和较低的电荷转移阻力(约1.35 Ω); 其有相对较大的电化学活性面积(对应Cdl约为4.3 mF·cm-2)和暴露更多活性位点, 且在50 mA·cm-2下能稳定运行超500 h, 说明其有很强的电化学活性和高的稳定性. X-射线光电子能谱和X-射线吸收精细结构结果表明, V掺杂优化了V-NiFeP PBAs/NF NCs催化剂中的金属活性位点Ni和Fe的d带中心, 使反应过程中的决速步能垒降低, 从而提升了其OER催化活性. pH依赖实验和化学探针实验表明, V-NiFeP PBAs/NF NCs遵循晶格氧介导机制. 密度泛函理论计算进一步揭示, 与传统的吸附演化机制相比, V掺杂能够改善电化学重构后真实活性物种对含氧中间体的吸附能力, 明显降低速率控制步骤的能垒, 这也是其OER性能优异的原因. 此外, 得益于V-NiFeP PBAs/NF NCs催化剂的独特结构和组成, 该预催化剂在HER中也表现出良好的活性, 在20 mA·cm-2下过电位约为170 mV, 在全水裂解中在10 mA·cm-2电流密度下其可实现约1.59 V的驱动电压.

    综上, 本文为理解多元金属磷化物的表面重构提供了实验依据, 揭示了V掺杂与预磷化协同策略可实现催化活性与稳定性兼顾. 该策略有望扩展至Co, Mn等非贵金属体系, 为开发高效稳定的双功能催化剂和高电流密度长寿命水分解催化剂提供设计依据.

    稀土/钴共掺杂相限域构筑稳定RuO2(110)主导构型及其高效酸性析氧催化
    皮拉查·桑瓦尔, 张静静, 拉希德·迈赫穆德, 孙林坤, 胡绪, 戴文, 李杲
    2027, 92:  182-191.  DOI: 10.1016/S1872-2067(26)65270-9
    摘要 ( 49 )   HTML ( 0 )   PDF(5571KB) ( 4 )  
    Supporting Information

    酸性介质中的析氧反应(OER)长期面临活性与稳定性难以兼得的挑战. 作为酸性OER的标杆催化剂, RuO2虽具有优异的初始活性, 但其实际工况下Ru物种的持续溶解导致催化性能急剧衰减, 严重制约了其规模化应用. 理论与计算研究已揭示, RuO2(110)晶面展现出显著的OER本征活性优势, 但其在氧化电位下的结构退化问题尚未得到有效解决. 近期研究表明, 精准调控(110)表面的重构行为, 是调控Ru-O共价键强度、优化OER反应路径能垒、并提升结构韧性的关键所在. 为此, 本文创新性地提出稀土-钴共掺杂相限域策略, 通过选择性稳定RuO2(110)主导晶面, 构建兼具高催化活性与长期运行稳定性的酸性OER催化体系.

    本研究采用碳纳米管(CNTs)作为模板, 经由水热-煅烧工艺制备了Ce/Co共掺杂RuO2催化剂(CeCo-RuO2). 多种互补表征技术(X射线衍射、高角环形暗场扫描透射电镜、拉曼光谱、X射线光电子能谱及X射线吸收谱)一致证实, Co与Ce原子均匀地嵌入RuO2体相晶格之中. 电化学测试表明, 该催化剂在10 mA cm-2下过电位仅为~198 mV, 显著优于商业RuO2; 在100和200 mA cm-2的高电流密度下, 分别可稳定运行500和120 h, 失活速率低至0.04 mV h-1, 展现出迄今为止报道的钌基催化剂中极具竞争力的OER催化性能(活性及稳定性). 系统电化学分析表明, CeCo-RuO2实现了电化学活性面积、反应动力学、过电位与耐久性之间的协同优化. 机理研究表明, Ce/Co共掺杂诱导的界面氧化还原缓冲效应, 有效抑制了Ru的过度氧化与溶解, 将Ru稳定于有利于OER催化过程的电子态. 值得关注的是, 原子力显微镜原位追踪揭示了OER工况下催化剂表面由光滑向高纹理化(显著粗糙度与纳米级凸起)的剧烈重构, 该重构与RuO2(110)类活性基元的形成密切相关. 结合原位红外、差分电化学质谱、探针实验与理论计算, 进一步明确其酸性OER路径以吸附质介导机理主导. 本研究提出的掺杂诱导相限域与表面重构协同策略, 为开发高稳定酸性OER催化剂提供了重要理论依据与实验支撑.

    综上, 本工作表明掺杂驱动的重构是获得稳定的RuO2(110)类活性相和稳定相的有效方法, 并为设计高效的酸性OER催化剂提供了新思路.

    氧桥联Ni-O-Co电子通道构筑空间分隔双活性位点实现安培级肼辅助电解制氢
    孙强强, 李兆, 姜美娜, 王丹, 曹宝月, 南宁, 李春, 周春生, 赵川, 李义兵
    2027, 92:  192-205.  DOI: 10.1016/S1872-2067(26)65268-0
    摘要 ( 94 )   HTML ( 0 )   PDF(14246KB) ( 22 )  
    Supporting Information

    电催化水分解制氢是一种绿色可持续的能源转化途径, 但其阳极析氧反应(OER)动力学缓慢、过电位高, 严重制约了整体能量效率. 以热力学电位更低(-0.33 V vs. RHE)且唯一副产物为N2的肼氧化反应(HzOR)替代OER, 可显著降低电解制氢能耗, 并有望实现无膜电解槽体系. 然而, 目前已报道的催化剂大多仅具备单一催化功能, 析氢反应(HER)或HzOR, 且难以在工业级电流密度(≥1 A cm‒2)下兼顾高活性与高稳定性. 如何在低成本非贵金属催化剂上构建双功能活性位点, 并实现HER与HzOR在空间上的功能分区以避免相互干扰, 仍是亟待解决的关键科学问题. 本文通过伏安辅助的合金化-选择性去合金化策略, 在泡沫镍上构建了Janus管状Co3O4/NiCu异质结构, 在异质界面处生成氧桥联的Ni-O-Co双活性位点, 为安培级肼辅助电解制氢提供了高效双功能电催化剂.

    本文的核心创新在于将桥联氧设计为真正的电子通道而非单纯的结构连接单元: 桥联氧作为活性电荷转移媒介, 通过明确的Ni-O-Co路径引导电子由Ni流向Co, 打破肼电化学传统的线性标度关系, 实现空间分隔的双活性位点—Co中心优先促进HER, Ni位点则加速N2H4脱氢制备上. 首先采用循环伏安电沉积在泡沫镍上沉积NiCu合金纳米块, 继而在1.0 V下原位部分去合金化溶出大部分Cu, 形成Cu掺杂纳米多孔骨架, 再经循环伏安电沉积制得Co3O4/NiCu/NF. 该路线兼具三重优势: 选择性溶Cu造出比表面积达43.58 m2 g‒1的纳米多孔骨架(是空白NF的27倍), 残余Cu引入拉伸晶格应变, 后续沉积形成富含Ni-O-Co桥联基元的紧密异质界面. 该材料在3.0 A cm‒2下HER与HzOR过电位分别仅为263和451 mV; 双电极OHzS电解槽仅需0.95 V (1.0 A cm-2)和2.25 V (3.0 A cm-2), 远优于常规水分解(1.0 A cm‒2 时2.23 V), 并在0.5和1.0 A cm‒2下稳定运行逾120 h, 衰减率仅0.23和0.55 mV h-1. X-射线衍射显示, Ni(111)峰在Co3O4/NiCu/NF中负移0.36o, 为Ni-O-Co桥联诱导的额外拉伸应变提供了直接证据. X-射线光电子能谱中Ni0峰相对NiCu/NF正移0.29 eV, Co3+峰相对Co3O4/NF负移0.39 eV, 这种反向位移直接证明Ni→O→Co超交换路径; O 1s主峰位于530.6 eV, 介于典型Ni-O与Co-O之间且无可分辨劈裂, 佐证Ni-O-Co桥联单元形成. X-射线吸收光谱(XAS)显示, Ni-O键由1.38 Å伸长至1.44 Å, Co-O键由1.47 Å缩短至1.41 Å, 直接证明低阻电子通道的形成; 密度泛函理论(DFT)平面平均电荷密度差显示NiCu侧电子耗尽、Co3O4侧电子积累, 与XAS及原位拉曼结果一致. 结合SCN-选择性毒化、原位拉曼、原位衰减全反射傅里叶变换红外光谱、原位电化学阻抗谱与DFT, 系统证实Co为HER主活性中心(ΔGH∗ = -0.10 eV)、Ni为HzOR活性位点(速控步能垒由0.66 eV降至0.26 eV), 并排除了N-N断裂的替代路径; 原位拉曼中Ni-O与Co-O振动的相反演变趋势, 为Ni→O→Co动态电荷迁移提供了直接operando证据. 电化学活性表面积归一化分析定量分离了多孔结构、Cu诱导应变与Ni-O-Co界面耦合各自的贡献, 表明电子通道对实现超低过电位不可或缺. 此外, DFT+U计算经占据矩阵控制方法严格验证, 确认结果对应正确的尖晶石基态; 120 h稳定性测试中N2H4消耗仅约9.2%/24 h, OH-生成符合化学计量, 金属溶出均低于1 ppm, H2法拉第效率接近100%.

    综上, 本文提出的氧桥联Ni-O-Co电子通道策略, 通过桥联氧介导的定向电荷再分布实现了HER与HzOR活性位点的空间分隔与电子耦合, 突破了单组分催化剂的功能局限, 在安培级电流密度下同时实现了超低过电位与优异稳定性. 该工作不仅将Ni-O-Co Janus异质结构树立为安培级肼辅助制氢的标杆催化剂, 也为通过氧桥介导的电子调制设计双功能催化剂提供了通用范式, 有望推动低能耗、无膜电解制氢技术的实际应用.

    g-C3N4上非对称镍单原子-氮空位双位点高效光催化CO2还原
    吴丽君, 夏瑜, 班朝刚, 王阳, 王晓星, 阮璐洁, 张子龙, 杜耀函, 马江平, 胡丽, 冉昊迪, 张敖, 陶晓萍, 甘立勇, 周小元
    2027, 92:  206-218.  DOI: 10.1016/S1872-2067(26)65255-2
    摘要 ( 155 )   HTML ( 0 )   PDF(8505KB) ( 15 )  
    Supporting Information

    光催化CO2还原反应利用太阳能驱动CO2转化为高附加值碳基化学品, 是实现人工碳循环与太阳能转化的重要途径. 其中, 以纯水作为唯一电子供体和质子源的无牺牲剂光催化全水解体系, 具备环境友好、成本低廉等优势, 被认为是最具可持续发展潜力的CO2转化模式之一. 然而, 该体系的实际应用仍面临严峻的物理化学挑战: 一方面, 光生载流子极易快速复合, 导致其实际参与反应的效率较低; 另一方面, 该过程必须在严苛的热力学限制下, 利用光生载流子同时驱动动力学极其迟缓的水氧化反应(OER)以及高度稳定CO2分子的活化. 两个半反应在时空尺度上难以实现有效的电荷匹配与动力学协同, 严重制约了整体反应的能量转化效率与目标产物选择性. 因此, 构筑兼具高效电荷分离能力与多底物协同活化功能的新型催化体系, 是提升纯水体系CO2光还原性能的关键.

    本文以石墨相氮化碳(g-C3N4)为模型光催化剂, 结合缺陷工程与单原子锚定策略, 成功构筑了由Ni单原子与氮空位协同驱动的非对称双位点催化体系(Ni1-NV/CN), 实现了纯水体系中CO2的高效光还原. 该催化体系中, Ni单原子特异性地作为CO2吸附与活化位点, 而相邻氮空位则作为H2O吸附与解离位点, 二者在空间上形成分工明确的双活性位点界面, 实现了CO2还原与H2O氧化两个半反应的高效耦合. 性能评估表明, 在无牺牲剂的纯水和可见光照射条件下, Ni1-NV/CN表现出卓越的光催化CO2还原性能, 其CO生成速率达到55.32 μmol g-1 h-1, 相较于单一氮缺陷的氮化碳(NV/CN)提升8.3倍, 且保持了优异的CO产物选择性. 进一步机理研究揭示, Ni单原子与氮空位之间的电子强相互作用有效重塑了局域电子结构, 不仅显著促进了光生载流子的定向迁移与空间分离, 从源头上抑制了电子-空穴对的复合; 更重要的是, 这种空间协同效应优化了质子耦合电子转移(PCET)过程, 大幅降低了*COOH形成的自由能势垒, 从而加快CO生成反应动力学.

    综上, 本研究构筑了一种面向纯水体系CO2光还原的非对称双位点催化模型, 揭示了金属单原子与缺陷位点协同促进CO2与H2O活化的内在机制. 该工作不仅为纯水体系中多底物协同转化提供了新思路, 也为高效太阳能驱动CO2资源化利用材料的理性设计提供了理论依据.

    具有光诱导双缺陷的WO3/PHI S型异质结用于高选择性光催化CO2转化为CO
    刘梦萱, 张荣鑫, 张欣, 张艳峰
    2027, 92:  219-236.  DOI: 10.1016/S1872-2067(26)65232-1
    摘要 ( 101 )   HTML ( 0 )   PDF(12037KB) ( 27 )  
    Supporting Information

    随着工业化进程加速和全球能源需求持续增长, 化石燃料大量燃烧导致大气CO2浓度持续攀升, 引发温室效应加剧、极端气候频发及海洋酸化等严峻环境问题. 在“双碳”目标驱动下, 将CO2作为碳资源进行高效转化利用, 已成为能源、环境与材料科学交叉领域的研究热点. 光催化CO2还原技术可将太阳能直接转化为化学能, 是缓解能源危机和实现人工碳循环的理想途径之一. 然而, 单一光催化剂普遍存在光生载流子复合率高、CO2吸附活化能力弱及产物选择性差等瓶颈, 严重制约了其实际应用. 因此, 合理设计兼具高效电荷分离、强氧化还原能力和丰富活性位点的异质结催化体系, 对提升光催化CO2还原性能具有重要意义.

    本工作通过还原剂诱导策略构建了富含氧空位(OVs)和氮空位(NVs)的WO3/PHI S型异质结光催化剂. WO3和PHI能带结构互补且形貌匹配, 为构建S型异质结提供了理想条件. 结果表明, 在模拟太阳光下, 优化后的WO3/PHI异质结(WP-3)CO产率达到129.2 μmol g-1 h-1, 选择性高达96.1%, 分别是纯WO3和PHI的7.9倍和6.5倍, 且经过六次循环实验后活性基本保持不变, 展现出优异的稳定性. 值得注意的是, CO与CH4的累积产率在3 h内呈线性增长, 分别达到369.8 和15.1 μmol g-1. X-射线光电子能谱(XPS)、电子顺磁共振(EPR)及CO2-程序升温脱附等结果证实, 原位生成及光诱导产生的OVs和NVs双缺陷显著增强了催化剂对CO2和H2O分子的吸附与活化能力. 高分辨透射电镜、X-射线吸收光谱及红外光谱(FTIR)表明, WO3与PHI界面形成W-N化学键, 作为关键电荷传输通道促进界面电子转移. 飞秒瞬态吸收光谱揭示WO3/PHI异质结中出现62.5 ps的超快衰减路径, 归属为界面构筑的载流子转移通道, 显著快于纯WO3和PHI组分. 原位XPS和密度泛函理论(DFT)计算进一步验证, PHI功函数较低, 接触后电子自发向WO3迁移, 形成由PHI指向WO3的内建电场; 光照下, WO3导带电子与PHI价带空穴在界面处复合, 保留PHI导带高能电子和WO3价带强氧化性空穴, 遵循S-型电荷转移路径. EPR自由基捕获实验证实, WO3/PHI同时具备更强的•OH和•O2-生成能力, 氧化还原能力显著增强. 原位漫反射FTIR光谱捕捉到*COOH, *CO及*HCOO等关键中间体, 结合DFT自由能计算, 提出CO2 → *CO2 → *COOH → *CO → CO的反应路径, 其中*COOH形成为决速步. 双缺陷与W-N键协同降低反应能垒, 同时适度稳定*CO中间体, 避免过度加氢生成CH4, 从而赋予体系优异的CO选择性. 13CO2同位素标记实验进一步确认了产物碳源完全来自于反应气氛中的CO2.

    综上, 本工作系统揭示了双缺陷协同S-型电荷转移路径增强光催化CO2还原的微观机制, 为通过界面工程和缺陷调控策略设计高效、高选择性光催化剂提供了新思路, 有望推动太阳能驱动CO2资源化利用技术的进一步发展.

    等离激元热点介导的C-C偶联驱动CO2向C2H6的高选择性光还原
    刘小磊, 梁尹蓝, 李金雨, 李慧亮, 郑昭科, 王泽岩, 罗建民, 李娟, 蒋保江, 李宝军, 娄在祝
    2027, 92:  237-247.  DOI: 10.1016/S1872-2067(26)65262-X
    摘要 ( 58 )   HTML ( 0 )   PDF(9576KB) ( 8 )  
    Supporting Information

    光催化CO2还原技术能够利用太阳能将CO2和H2O转化为高附加值化学品, 是实现碳循环闭合和可持续发展的重要途径. 然而, 光催化CO2还原到高值多碳(C2+)产物仍面临巨大挑战, 其核心瓶颈在于C-C偶联动力学缓慢、光生载流子密度低以及关键C1中间体的吸附与转化效率不足. 等离激元材料凭借其表面等离激元共振效应(SPR), 可将入射光能量局域在纳米尺度, 显著增强局域电磁场并产生高能热载流子, 为突破上述瓶颈提供了新机遇. 然而, 传统等离激元材料仍存在热载流子密度低、表面活性位点匮乏等问题, 严重制约了C2+产物的生成. 因此, 亟需开发高性能等离激元光催化剂以实现高效高选择性的C2+产物生成.

    针对上述挑战, 本文设计并构建了一种由Au纳米粒子与Ni单原子掺杂W18O49纳米线组成的双等离激元异质结构, 旨在通过等离激元热点效应与双活性位点协同作用, 实现CO2和H2O向乙烷(C2H6)的高效高选择性光还原. X射线吸收光谱和透射电镜表明, Ni以单原子形式均匀掺杂于W18O49晶格中, 且Au纳米粒子紧密锚定于Ni-W18O49纳米线表面, 形成紧密接触的异质界面. 时域有限差分模拟结果显示, Au/Ni-W18O49界面处产生的等离激元热点能够显著增强局域电磁场, 大幅促进热载流子的产生与富集. 原位X射线光电子能谱和原位漫反射光谱证实, Ni0.32-W18O49带间激发产生的光生电子可增强其自由电子密度和SPR响应, 且部分热电子会进一步由Ni0.32-W18O49向Au纳米颗粒迁移. 在反应机理方面, 原位红外光谱和密度泛函理论计算结果表明, Ni掺杂位点促进CO2还原生成*CHO中间体, 而相邻的Au位点则有利于*CO物种的生成与稳定, 增加了C1中间体在催化剂表面的覆盖度; 等离激元热点增强了Ni与Au双活性位点之间的协同作用, 通过在Au位点优先形成关键的*COCHO中间体驱动高效的C-C偶联, 最终实现C2H6的高选择性生成. 光催化CO2还原性能测试结果显示, 最优的Au1.2/Ni0.32-W18O49催化剂在模拟太阳光(AM 1.5G, 300 mW cm-2)照射下, C2H6产率达到25.41 μmol g-1 h-1, 选择性高达72.13%, 而纯Ni0.32-W18O49无法生成C2H6. 此外, 不同波长光照实验与表观量子效率结果表明, 全光谱激发同时激活Au的SPR和Ni-W18O49的带隙跃迁是实现高效C2H6生成的必要条件, 且Au的SPR效应在促进C2H6生成中发挥了决定性作用.

    综上, 本工作通过将等离激元热点工程与原子级活性位点设计相结合, 成功实现了等离激元热载流子与表面活性位点的协同调控, 为高效、高选择性光催化CO2还原制C2+产物提供了全新的设计思路. 这一策略为等离激元光催化CO2还原向多碳产物合成的理性设计指明了方向.

    钴配位共价有机框架用于染料敏化光电化学水分解
    梁子展, 王晓林, 洪智林, 李鑫奥, 彭新邦, 谭礼林, 肖利民, 周业成, 刘军民
    2027, 92:  248-261.  DOI: 10.1016/S1872-2067(26)65196-0
    摘要 ( 102 )   HTML ( 0 )   PDF(9144KB) ( 21 )  
    Supporting Information

    太阳能驱动的光催化水分解是实现可再生能源转化的重要途径, 其中染料敏化光电化学电池(DSPEC)因结构可调、成本可控而备受关注. 然而, DSPEC的实际应用受限于高效、稳定的水氧化催化剂(WOC)的缺乏. 共价有机框架(COFs)是一类具有高比表面积、可预先设计结构和周期性孔道的晶态多孔聚合物, 在催化领域展现出巨大潜力, 但将其作为WOC集成到DSPEC中的研究目前仍未见报道. 本研究合成了一种高结晶度的钴配位共价有机框架(TFPP-Co-COF), 并将其成功应用于DSPEC光阳极, 实现了高效、稳定的光驱动水氧化. 该工作不仅为DSPEC提供了一种新型高性能WOC, 也为COFs在太阳能燃料生产中的进一步应用开辟了新方向.

    本文利用COFs的晶态结构与可功能化特性, 通过钴原子与卟啉环的配位引入催化活性中心, 构建具有高结晶度、大比表面积和均匀钴位点的TFPP-Co-COF. 同时, 制备无定形对照物(TFPP-Co-polymer)和无金属对照物(TFPP-COF), 系统对比晶态结构、钴位点以及界面电子转移对光阳极性能的影响. 通过溶剂热法合成TFPP-Co-COF, 傅里叶变换红外光谱证实亚胺键的形成及钴-氮配位; 粉末X-射线衍射显示其在3.3°处有尖锐衍射峰, Pawley精修验证高结晶性; 氮气吸附测试表明比表面积为730.3 m2/g, 平均孔径2.56 nm; 扫描电镜和透射电镜观察到清晰的晶格条纹(晶面间距2.60 nm), 像差校正透射电镜显示钴原子均匀分布(间距约2.5 nm). 将TFPP-Co-COF与N719光敏剂共负载于TiO2/FTO光阳极. 光电化学测试表明: 在0 V vs. Ag/AgCl偏压下, 光阳极初始光电流密度达800 μA/cm2, 200 s后仍保持700 μA/cm2; 在无偏压(0 V vs. NHE)条件下, 光电流密度为450 μA/cm2, 25 min后保持400 μA/cm2. 电化学阻抗谱显示TFPP-Co-COF具有最高的复合电阻和最低的电荷转移电阻. 发生器-收集器装置测得有偏压下析氧法拉第效率为88.8%, 无偏压下为71.6%. 此外, TFPP-Co-COF与纯有机染料C4BTP和DT1也表现出良好兼容性, 进一步证明其普适性. 在机理研究方面, 固体荧光光谱表明N719与TFPP-Co-COF混合后荧光显著猝灭, 证实从COF到光敏剂的高效电子转移; 荧光滴定得猝灭常数为-7.14 μL-1, 远高于TFPP-COF的-5.67 μL-1, 表明钴位点增强电子给体能力; X-射线光电子能谱显示光照后Co 2p峰正移0.20 eV, 直接证明钴作为电子给体. 密度泛函理论计算表明,水氧化通过钴位点的亲核水进攻路径进行, 最大吉布斯自由能垒在染料存在下从1.59降至0 eV, 而金属-free路径能垒更高.

    综上, 本研究将晶态钴配位COF作为高效水氧化催化剂应用于DSPEC, 其优异性能源于高结晶度、高比表面积、均匀分散的钴活性位点及高效电子转移, 展示了COFs在太阳能水分解中的巨大潜力, 为太阳能驱动水分解提供了新的催化剂设计思路.

    镍掺杂扰动p-d轨道杂化调控CoSe2助催化剂用于高效光催化制氢
    杜仕文, 李全美, 吕娜, 鲁巍, 黄金斗, 张振翼
    2027, 92:  262-273.  DOI: 10.1016/S1872-2067(26)65236-9
    摘要 ( 79 )   HTML ( 0 )   PDF(4184KB) ( 29 )  
    Supporting Information

    通过光催化分解水产氢可将太阳能转化为无污染、易储存的化学能, 有望缓解日益严峻的能源危机与环境污染问题. 但单一光催化剂的载流子复合速率高、表面析氢动力学迟缓, 使太阳能-氢能转化效率远低于理想值. 助催化剂能够为反应中间体H*提供吸附活化位点、加速载流子分离, 在提升光催化析氢性能方面展示出巨大优势. 高性能析氢助催化剂需与H*的作用强度适中, 兼顾H*吸附与氢气脱附两个过程. 然而传统助催化剂中活性位点的电子构型不理想, 存在对H*吸附过强或过弱的问题, 致使反应动力学速率偏低. 因此, 精准调控活性位点电子结构、同步优化氢吸附与脱附过程, 是突破上述瓶颈、提升光催化析氢效率的关键.

    本文提出一种借助过渡金属异质掺杂调控活性位点d带中心的改性策略, 设计合成了一种Ni掺杂的CoSe2助催化剂, 有效提升了Bi4Ti3O12 (BTO)半导体的光催化分解水制氢活性. 基于第一性原理计算的态密度分析等结果表明, Ni掺杂有效扰动了CoSe2 (CS)中p-d轨道杂化, 从而诱导活性位点Co原子d带中心上移, 在优化H吸附吉布斯自由能的同时增强了Co活性位点对H质子的吸附能力. 实验中采用原位溶剂热法制备了Ni掺杂CoSe2 (NCS)负载的Bi4Ti3O12复合光催化材料(NCS/BTO), 并通过X-射线衍射分析证实了NCS选择性负载于BTO的{001}晶面. X-射线光电子能谱证实了Ni掺杂降低了Co活性位点电子密度与d电子填充度, 从而实现了其d带中心上移. 这种能带演变规律可以通过紫外光电子能谱对价带位置的变化分析得到进一步验证. H2程序升温脱附结果表明, 改性后的复合样品对H2分子的吸附能力更强, 进一步表明Ni掺杂有效强化了CoSe2助催化剂表面与H质子的相互作用, 从而有利于光生电子向析氢反应中间体的快速迁移. 此外, 电化学测试(线性伏安扫描、瞬态光电流等)、原位开尔文探针力显微镜与瞬态吸收光谱等多项分析共同证实了NCS具备更强的电子捕获能力, 可显著抑制光生电子和空穴的复合, 从而使复合材料展现出高效的光催化产氢活性. 优化后NCS/BTO复合材料的产氢速率为197.17 μmol g-1 h-1, 相对于纯BTO和CS/BTO样品分别提高了20.1倍和1.8倍.

    综上, 本研究建立了过渡金属杂原子掺杂扰动p-d轨道杂化、精准调控非贵金属助催化剂活性位点d带中心的有效策略, 为高效低成本析氢助催化剂的理性设计提供了理论与实验参考.

    通过可控硫空位工程调控CdS中的载流子动力学: 飞秒瞬态吸收光谱的见解
    孟政, 艾陈斌, 张建军, 何博文, 张留洋, 吴珍, 余家国
    2027, 92:  274-284.  DOI: 10.1016/S1872-2067(26)65278-3
    摘要 ( 48 )   HTML ( 0 )   PDF(12342KB) ( 13 )  
    Supporting Information

    光生电子与空穴的严重复合是限制CdS光催化效率的主要瓶颈. 在CdS中引入硫空位(Sv)可调控局域电子结构并影响载流子行为, 但Sv浓度与光生电子捕获、复合及表面反应动力学之间的定量关系尚不明确, 尤其是从超快时间尺度到稳态表面电荷分布的系统研究仍很匮乏. 本文旨在通过精确调控Sv浓度, 揭示其在不同环境(惰性介质与水溶液)中对CdS载流子动力学的双重作用机制, 为缺陷工程优化提供动力学依据.

    采用不同温度(300, 500, 700 °C)热处理并结合NaOH刻蚀去除SiO2模板, 构筑了一系列具有梯度Sv浓度的CdS空心球光催化剂(标记为CdS-300, CdS-500和CdS-700), 并以未煅烧样品(CdS-0)作为对照. 电子顺磁共振(EPR)和X射线光电子能谱等表征证实了Sv的形成, 并表明Sv浓度随热处理温度升高呈先增后减的火山型变化趋势. 紫外-可见(UV-vis)漫反射光谱显示, Sv的引入增强了样品的光吸收能力, 导致了吸收边的红移. 稳态光致发光光谱结果表明, 引入Sv后整体发光强度降低, 证实Sv可作为有效的电子捕获位点, 从而抑制光生载流子的复合. 进一步结合飞秒瞬态吸收光谱和开尔文探针力显微镜等手段, 系统研究了Sv浓度对光生电子捕获、复合及表面电荷分布的影响. 结果表明, 适量Sv (CdS‑300样品)引入浅电子陷阱态, 在乙腈中将光生电子平均寿命延长至1112.0 ps, 同时表面光电压降至77 mV, 表明电子在表面活性位点高效积累; 过量Sv则转变为复合中心, 从而加速载流子衰减. 在水溶液中, CdS‑300的电子寿命为1062.9 ps, 低于CdS‑0的寿命(1077.8 ps), 证实Sv不仅捕获电子, 还作为活性位点直接参与界面还原反应. 除此之外, 加入电子牺牲剂(K2Cr2O7)后CdS-0寿命急剧降低, 而空穴牺牲剂(乳酸)的加入未明显改变其寿命, 这进一步证实了CdS中fs-TA光谱信号是由电子主导.

    综上, Sv具有浓度依赖的双重作用: 低浓度时促进电荷分离, 高浓度时演变为复合中心; Sv不仅捕获电子, 还作为活性位点参与界面还原反应. 该工作建立了CdS中结构缺陷与载流子动力学的关联, 为理性设计高效硫化物光催化剂提供了理论指导.

    单层硫化铟锌纳米片锌空位锚定银团簇用于高效双功能光催化
    杨利芳, 张雨格, 刘勇, 杨治军, 李广慧, 周建伟, 孟苏刚
    2027, 92:  285-299.  DOI: 10.1016/S1872-2067(26)65246-1
    摘要 ( 91 )   HTML ( 0 )   PDF(15559KB) ( 21 )  
    Supporting Information

    在大气CO2浓度持续上升引发全球气候危机的背景下, 开发高效的人工光合成系统以实现碳中和具有重要意义. 传统的CO2还原或析氢反应往往依赖牺牲剂来消耗空穴, 这不仅造成了光生载流子能量的浪费, 还增加了成本. 相比之下, 将还原半反应与高附加值有机物的选择性氧化耦合, 构建双功能光催化体系, 能同步实现能源转化与精细化学品合成, 展现出极高的经济性和应用前景. 然而, 如何设计能在复杂氧化还原环境中高效分离电荷并驱动多步电子转移的催化剂仍是巨大挑战. 本文通过缺陷工程与金属团簇的协同设计, 为解决光生载流子复合快、表面反应能垒高的问题提供了全新的解决方案.

    本文创新性地构筑了具有单胞层厚度(约2.39 nm)的Ag/ZnIn2S4-Vzn(Ag/ZIS-Vzn)纳米片, 并阐明了锌空位(Vzn)作为高亲和力位点锚定金属Ag团簇的调控机制. 在设计思路上, 利用水热法制备富含锌空位的单层ZIS, 随后通过简单的静电吸附工艺将Ag团簇精准固载. 表征结果显示, 由于Ag+ (115 pm)的离子半径大于Zn2+(74 pm), Ag的引入导致了ZIS晶格的膨胀, X-射线衍射峰出现明显左移, 而Raman光谱中233 cm-1处出现的新峰则证实了Ag-S键的形成. 结果表明, 1%Ag/ZIS-Vzn表现出最佳活性: 在苯甲醇氧化耦合析氢体系中, 产氢速率达到33.6 mmol·g-1·h-1, 是纯ZIS的5.2倍; 在引入CO2的体系中, CO产率达15.87 μmol·g-1·h-1, 且伴随高收率的苯甲醛和氢化安息香生成. 更显著的是, 该催化剂在18次循环测试中表现出卓越的稳定性, 甚至由于光诱导下的非对称欧姆接触优化, 活性随循环次数增加而稳步提升. 密度泛函理论计算证实, Vzn显著增强了Ag团簇的结合能(从-4.18提至-7.17 eV), 避免了团簇聚集. 功函数分析显示, Ag (4.26 eV)与ZIS-Vzn (5.22 eV)之间形成了内建电场, 驱动电子从ZIS流向Ag团簇. 瞬态光电流、电化学阻抗谱及时间分辨荧光光谱寿命测试(从0.79延长至0.89 ns)共同证明了这种空间分离机制抑制了电荷复合. 原位X-射线光电子能谱揭示了光照下Zn、In、S能级向高能位移而Ag向低能位移, 直接捕获了电荷定向迁移的信号. 在表面催化动力学上, Ag团簇不仅作为电子陷阱, 还通过协同效应将CO2还原中生成COOH*中间体的能垒从-0.42降至-0.10 eV. 同时, 原位漫反射红外光谱捕捉到了CHO*和COOH*等关键中间体, 而电子顺磁共振探测到的DMPO-•CH(OH)Ph自由基信号则证实了空穴介导的苯甲醇α-H提取过程. 这种多尺度的协同优化, 确保了催化剂在复杂双功能反应中的高效性.

    综上, 本研究成功阐明了原子级缺陷与金属团簇之间的相互作用逻辑, 证明了通过界面电场和能垒工程可以精准操控复杂的氧化还原流向, 不仅为构筑单胞层厚度的高性能光催化剂提供了理论支撑, 也为未来设计低成本、高耐用性的太阳能转化系统开辟了新途径, 对推动绿色化学合成与能源可持续发展具有深远影响.

    扩散受限的中间体富集增强CO2加氢合成重质烃: 半开放与开放系统对比
    郭立升, 郑丽如, 张新宇, 王馨, 程杰, 蔡梦蝶, 刘娜, 王凯歌, 田友峰, 李杰, 孙松
    2027, 92:  300-315.  DOI: 10.1016/S1872-2067(26)65161-3
    摘要 ( 64 )   HTML ( 0 )   PDF(8351KB) ( 18 )  
    Supporting Information

    随着煤炭、石油等碳基资源的大量开发利用, 二氧化碳的大量排放引发了温室效应、海洋酸化等一系列环境问题. 在此背景下, 实现CO2的资源化利用并定向转化为高附加值重质烃对推进“双碳”目标、构建碳循环体系具有重要意义. CO2催化加氢是碳资源化利用的重要途径, 但传统催化体系存在重质烃选择性低、活性相易烧结、反应路径调控难等问题, 且多聚焦于广口开放非限域体系, 三维限域下双金属活性位点的研究十分匮乏. 通过纳米限域微环境调控多相催化反应路径, 成为提升CO2转化效率与产物定向性的关键突破口, 开发兼具高活性、高选择性与高稳定性的催化体系已成为该领域的研究重点.

    本文以调控纳米限域微环境、优化CO2加氢反应路径为设计思路. 采用溶剂介导的聚合诱导自组装策略, 制备了孔径可调(0-100 nm)的半开放多孔碳球载体(MPCSx), 并通过限域CoFe合金构筑了Fe10Co2@MPCSx系列催化剂. 系统研究了半开放限域环境对CO2加氢制重质烃性能的调控规律, 并结合有限元模拟与原位漫反射红外光谱技术, 揭示了限域调控的微观作用机制. X-射线衍射、透射电镜-能量散射谱、X-射线吸收光谱等多种表征手段证实了CoFe合金的成功合成与均匀分散. 通过对比不同限域孔径催化剂的结构特性与性能, 发现孔径为14 nm的Fe10Co2@MPCS14性能最优, 其CO2转化率为24.7%, C5+产率较开放体系提升约2倍, 且在100 h连续测试中性能稳定, 未观察到明显金属颗粒烧结现象. 研究机理表明, 14 nm的半开放孔域在活性位点周围形成了独特的“富集-扩散”动态平衡, 显著提升了CO2/H2的局部浓度, 并且稳定了HCOO*, HCO3*, CO3*等关键C1中间体, 延长了表面停留时间, 从而极大促进了C-C偶联. 反之, 孔径过小会导致传质阻力增加, 产物堆积并竞争性占据活性位点. 孔径过大则限域效应减弱, 中间体易脱附, 导致重质烃选择性下降.

    综上, 本研究阐明了纳米限域微环境对CO2加氢反应路径的调控规律, 不仅为CO2加氢定向转化为高附加值烃类提供了设计思路, 也为通过空间限域调控多相催化反应的选择性建立了范例, 可为CO2加氢催化剂的后续开发提供理论支撑.

    Cu-ZrO2界面精准调控用于CO2加氢制甲醇反应
    赵洁, 徐广远, 陈飔, 严欢
    2027, 92:  316-327.  DOI: 10.1016/S1872-2067(26)65168-6
    摘要 ( 130 )   HTML ( 0 )   PDF(12365KB) ( 32 )  
    Supporting Information

    二氧化碳(CO2)加氢制甲醇被认为是实现碳资源高值转化与可再生能源化学储存的重要途径. Cu-ZrO2催化体系因在CO2加氢制甲醇反应中表现出良好的应用前景而备受关注, 其中Cu-ZrO2界面在CO2吸附活化、关键中间体转化及催化性能提升中发挥着重要作用. 然而, 传统制备方法对界面结构缺乏有效调控, 难以构筑结构明确、分布均一的Cu-ZrO2界面, 制约了催化性能的进一步提升, 也阻碍对界面作用机制的深入解析. 因此, 发展界面结构明确且可调的Cu-ZrO2催化体系, 对揭示界面构效关系并指导高效催化剂设计具有重要意义.

    本文以Cu/Al2O3为模型催化剂, 采用原子层沉积(ALD)策略在Cu表面可控沉积ZrO2, 通过调变沉积循环次数构筑了一系列界面结构可调的Cu/Al2O3@xZrO2-A催化剂, 并以传统液相法制备样品作为参照, 比较不同制备策略下催化剂在界面结构、界面性质及反应行为上的差异, 以阐明界面调控对催化性能提升的关键作用. 结构表征结果表明, 相较于传统液相法易形成局部较厚的ZrO2团聚域, ALD法可在Cu表面构筑分布更均匀、分散度更高的ZrO2物种, 从而形成均一、结构明确的Cu-ZrO2界面. 催化评价结果表明, ALD法构筑的Cu-ZrO2界面更有利于甲醇生成, 其中经过2次ALD循环制备的Cu/Al2O3@2ZrO2-A催化性能最优; 在240 °C和5.0 MPa条件下, 其甲醇时空收率分别达到0.537 gMeOH gcat-1 h-1和9.59 gMeOH gCu-1 h-1. 该催化剂在400 h测试中保持优异耐久性, 与Cu/Al2O3催化剂相比稳定性得到明显提升. CO2-程序升温脱附、电子顺磁共振及X-射线光电子能谱结果表明, Cu/Al2O3@2ZrO2-A中高分散ZrO2物种赋予催化剂更高浓度的氧空位, 并增强了Cu-ZrO2界面相互作用. 该界面结构不仅有利于增强CO2吸附与活化, 而且能有效阻碍Cu颗粒的团聚和烧结. 原位漫反射红外光谱结果表明, 该催化体系中反应主要遵循甲酸盐路径: CO2首先形成碳酸(氢)盐物种, 随后逐步转化为甲酸盐和甲氧基等中间体, 最终生成甲醇; 其中, 优化后的Cu/Al2O3@2ZrO2-A不仅更有利于碳酸(氢)盐物种的形成, 而且能够促进关键中间体甲酸盐的生成与进一步转化. 综上, ALD方法构筑的均一Cu-ZrO2界面与富氧空位特征的高分散ZrO2物种能够协同增强Cu-ZrO2界面相互作用, 促进CO2的吸附与活化, 并加快反应中间体的生成与转化, 从而实现催化活性、选择性与稳定性的同步提升, 体现出界面精准调控在催化剂设计中的重要作用.

    综上, 本文通过ALD调控ZrO2在Cu表面的沉积, 可实现Cu-ZrO2界面结构的有效优化, 从而提升CO2加氢制甲醇性能. 该工作加深了对Cu-ZrO2界面构效关系的认识, 并为复杂多相催化体系中界面结构的合理设计提供了新的思路.

    纳米限域与疏水性离子液体双调控策略在低浓度CO2电还原中实现高甲醇选择性
    张震, 张香娅, 张迈, 杨逸飞, 吴怡彤, 张琳琳, 廖建军, 宋春风
    2027, 92:  328-339.  DOI: 10.1016/S1872-2067(26)65253-9
    摘要 ( 93 )   HTML ( 0 )   PDF(3846KB) ( 17 )  
    Supporting Information

    电化学二氧化碳还原(CO2RR)被认为是将废弃CO2转化为燃料与化学品的重要路线, 尤其甲醇因可作为液体能源载体并具备碳一基础化工品的衔接优势而广受关注. 然而, 将CO2高选择性、高效率地还原为甲醇受限于反应动力学缓慢和析氢反应(HER)竞争, 并且这些问题在低浓度CO2进料下(如烟道气, 通常约10%‒15% CO2)会进一步加剧, 导致传质限制与界面CO2耗尽. 因此, 发展能够在低浓度CO2进料条件下实现CO2富集、抑制析氢反应, 并稳定关键中间体的催化策略, 对于推动CO2制甲醇的实际应用与碳资源可持续利用具有重要意义.

    本文通过将非化学计量硒化铜(Cu2-xSe)纳米晶锚定于介孔含氮碳纳米纤维(CSNC)的多级孔骨架中, 利用孔道空间的纳米限域效应在稀释进料条件下将CO2有效富集于活性位周围, 提高CO2RR反应驱动力. 在此基础上, 引入疏水性离子液体1-乙基-3-甲基咪唑四氟硼酸盐([Emim][BF4])对CSNC孔道进行浸渍负载, 设计了CSNC/[Emim][BF4]电催化剂. 接触角测试表明, CSNC/[Emim][BF4]的接触角从CSNC的83.4°升至138.7°, 呈现近超疏水状态, 有效降低了水分子到达催化活性位的可及性, 从源头上削弱HER竞争. 同时, [Emim]+对CO2的高亲和力进一步强化局部CO2预富集, BF4-的低配位特性降低局部水活度, 实现CO2富集与HER抑制的双重协同. 实验结果表明在H型电解池中, CSNC/[Emim][BF4]在-0.52 V vs. RHE获得甲醇法拉第效率(FE)峰值为79.4%, 显著优于Cu2-xSe和CSNC, 且可维持> 70% FE长达48 h. 在气体扩散流动电池中, 该催化剂在-0.82 V vs. RHE下于纯CO2中甲醇FE达到78.8%, 电流密度在-1.4 V vs. RHE可达303 mA/cm2. 在模拟烟气的10%CO2进料条件下甲醇FE保持72.3%, 相较CSNC提升1.67倍, 相较于纯CO2工况FE仅下降8.2%, 且可稳定运行24 h. 机理研究方面, 进料切换实验表明CSNC/[Emim][BF4]以CO2或甲酸为碳源时产生大量甲醇, 而CO进料下仅生成痕量甲醇, 证明反应主要经由甲酸盐通路而非CO中间体路径进行. 原位拉曼光谱未检测到CO特征峰, 而在~1068 cm-1观察到CO32-峰, 表明限域微环境中碳酸盐积累降低了质子给体可用性. 原位红外光谱确认了吸附态甲酸盐中间体的生成. 密度泛函理论计算表明, CSNC/[Emim][BF4]表面H的吉布斯自由能高于Cu2-xSe和CSNC, 证明[Emim][BF4]通过提高HER能垒抑制析氢. 含氮位点通过Cu-N配位稳定COOH中间体, 促进其沿甲酸盐通路向甲醇深度加氢转化.

    综上, 本工作以纳米限域与疏水调节协同策略有效构筑了CO2局部富集和抑制HER界面, 实现了稀薄CO2高选择性制甲醇, 阐明了CO2制甲醇的甲酸盐通路机制, 为面向低浓度CO2高效电催化剂设计和合成提供了新思路.

    聚离子液体-富吡咯氮碳材料锚定痕量钯实现自优化CO2制DMC电催化过程
    李勇, 刘一凡, 乔翠, 付梦倩, 杨子锋, 李雨浓, 张锁江
    2027, 92:  340-354.  DOI: 10.1016/S1872-2067(26)65267-9
    摘要 ( 95 )   HTML ( 0 )   PDF(6606KB) ( 20 )  
    Supporting Information

    利用可再生电力将CO2转化为高附加值化学品, 是协同实现碳减排与可持续化工合成的关键技术路径. 碳酸二甲酯(DMC)是重要的羰基化合物, 广泛应用于生物柴油、燃油添加剂、聚碳酸酯及锂离子电池电解液领域, 是串联CO2资源化利用与储能技术的关键中间体. CO2与甲醇热催化直接合成DMC存在热力学不利(ΔG > 0)、反应条件苛刻、平衡转化率受限的缺陷, 电催化路径可在温和条件下通过电子介导氧化还原反应克服该壁垒, 实现DMC可持续绿色制备. 现有氧化还原中性电催化体系已发展出金片、镍单原子、Co-CPY/CNT、B-Pd等阴极CO2还原材料, 液相羰基化过程则主要依靠电解液中的钯基催化剂. 该耦合体系尚存两大关键难题: 一是阴极材料、羰基化催化剂与电解液需在CO2还原、阳极氧化及羰基化反应耦合的复杂网络中协同运作, 界面不匹配现象和兼容性问题易在体系中传递放大; 二是动态运行条件下活性位点的精准调控难以实现, 限制了催化剂利用效率的提升.

    针对耦合体系界面协同差、活性位点动态调控困难的问题, 本文以聚离子液体(PIL)为前驱体制备富吡咯氮碳阴极(NC-PIL)材料, 通过对电解液中微量Pd离子原位动态锚定, 构建具有自优化特性的CO2电催化制DMC体系. 相较于尿素、三聚氰胺等常规氮源, PIL分子结构可精准调控, 改变阴离子种类能定向合成富吡咯氮的碳材料. 吡咯氮嵌入五元共轭碳环、氮原子孤对电子可与碳骨架共轭π轨道耦合, 兼具Pd离子捕获与电子调控双重作用, 这是吡啶氮、石墨氮不具备的独特优势, 也是实现体系自优化的结构基础. 自优化电解过程中, 阴极表面丰富的吡咯氮位点可在外加电位下持续捕获和再分散电解液中的Pd物种, 实时调节活性中心的分散状态与电子结构. 与传统催化剂活性位点“一经制备便固定化”、长期电解中易烧结团聚而失活不同, 本材料依靠吡咯氮动态优化重塑催化位点, 同步耦合CO2还原与甲醇羰基化, 高选择性生成DMC. 基于该体系的自优化机制, 体系连续电解6 h仍可维持75%的DMC法拉第效率, 极低Pd用量下性能优于传统预制催化剂, 证实原位动态调控金属活性中心的设计策略具备显著优势.

    综上, 本工作揭示了涵盖动态演化、反应耦合与界面重构的自优化行为, 验证了"动态导向"催化设计理念; 而PIL精准合成策略则突破了传统静态稳定性设计的局限, 为CO2电催化的多组分耦合体系的高效设计开发提供了新思路.

    均一亚纳米Co簇催化剂用于工业条件下硝酸盐电合成氨
    李尚纯, 徐贝贝, 逯景宇, 赵世杰, 张青青, 李仁贵, 张静
    2027, 92:  355-364.  DOI: 10.1016/S1872-2067(26)65199-6
    摘要 ( 75 )   HTML ( 0 )   PDF(6713KB) ( 24 )  
    Supporting Information

    硝酸盐(NO3-)作为水体中广泛存在的污染物, 严重威胁饮用水安全与水生态系统健康. 电催化硝酸盐还原反应(NO3RR)可将硝酸盐直接转化为氨(NH3), 实现污染治理与资源回收. 然而, 该反应路径复杂、涉及多步质子-电子转移, 且与析氢反应竞争激烈, 导致现有催化剂普遍存在氨选择性低、反应动力学慢和稳定性差的问题. 传统过渡金属纳米颗粒催化剂虽具有一定活性, 但其较大尺寸限制了活性位点密度, 易导致析氢反应(HER)或亚硝酸盐等副产物积累, 并在高电流下发生迁移团聚, 造成性能衰减. 因此, 将金属活性中心缩小至亚纳米尺度, 成为提高原子利用率、调控电子结构以优化反应路径的有效策略. 其中, 氮掺杂碳载体因其表面氮物种对金属的强锚定作用, 是构筑高分散金属位点的理想平台. 然而, 如何构筑亚纳米簇结构并维持长时间稳定, 尤其是在工业级电流密度下抵抗迁移与团聚, 仍是该领域面临的关键挑战.

    针对上述挑战, 本文提出精准调控氮掺杂碳载体的N配位环境, 以优化其对钴物种的锚定能力, 成功设计并合成了一种锚定于氮掺杂碳上的Co亚纳米簇催化剂(Co SNC). 系统研究表明, 存在一个最优的N/C比例窗口: 在此窗口内, 载体能够提供充足的吡咯氮锚定位点, 将Co原子稳定限制于亚纳米尺度, 形成高密度、高分散的活性Co簇. 得益于独特的亚纳米分散结构, Co SNC在NO3RR中展现出卓越的性能, 其氨产率高达6.9 mol h-1 gcat-1, 法拉第效率(FE)达到91.4% (-0.6 V vs. RHE), 显著优于同等条件下Co NPs的性能. 此外, 在模拟工业条件的膜电极组件中, Co SNC在500 mA cm-2的高电流密度下可稳定运行超过100 h, NH3法拉第效率保持在80%左右, 展现了优异的实际应用潜力. X-射线光电子能谱证实, 吡咯氮配体向Co中心发生了显著的电子转移, 导致Co 2p结合能负移, 提升了Co位点的电子密度, 从而降低了电荷转移电阻, 增强了反应动力学. 此外, 这种高度分散的Co簇结构创造了独特的反应微环境. 循环伏安电化学测试与原位衰减全反射红外光谱结果表明, Co SNC表面生成的吸附氢物种(Hads)能被NO3RR路径高效地消耗, 促进关键中间体NH2OH生成NH3, 而非结合生成H2. 差分电化学质谱法进一步证实, 与Co NPs主要产生H2的信号不同, Co SNC的质谱信号以NH3为主导. 这些证据共同揭示了Co SNC能够精准引导反应路径, 加快NH2OH向NH3的加氢转化, 同时抑制竞争性HER, 从而实现高选择性合成氨.

    综上, 本工作不仅成功开发了一种具有工业级电流密度运行能力的高性能NO3RR电催化剂, 更重要的是, 通过“N配位环境精准调控-金属亚纳米结构构筑-构效关系微观阐释”的研究链条, 揭示了在氮掺杂碳上实现金属亚纳米级分散与稳定的配位原则, 并阐明了亚纳米分散结构通过优化电子转移与引导氢物种流向以主导高选择性反应路径的微观机制. 该研究为设计面向实际废水处理的高效、稳定电催化剂提供了新的设计思路与理论依据.

    次磷酸根界面改性Co(OH)2/Cu纳米线实现2.8 A·cm‒2高电流密度下硝酸盐还原制氨
    周瑞晗, 夏缇萱, 杨迎晨, 徐东波, 施伟东
    2027, 92:  365-375.  DOI: 10.1016/S1872-2067(26)65241-2
    摘要 ( 46 )   HTML ( 0 )   PDF(4704KB) ( 5 )  
    Supporting Information

    近年来, 电化学硝酸盐还原(NO3RR)被视为实现绿色可持续合成氨的一种有效手段. 然而, NO3RR涉及复杂的多电子转移与质子化过程, 缓慢的反应动力学限制了氨的产率和电流密度, 复杂的反应路径也对产物的选择性构成了挑战. 尤其是在大电流密度条件下, 析氢(HER)竞争反应以及含氮中间副产物的生成造成了法拉第效率(FE)的下降. 为了满足规模化工业生产的需要, 设计能够在高电流密度条件下维持高FE的硝酸盐到氨转化的电催化剂至关重要. 当前针对NO3RR电催化剂的研究不断取得新的突破, 但是实现高产率与大电流密度大多依赖提高硝酸盐浓度, 考虑到硝酸盐本身的经济价值远远高于氨, 现实情况下不可能直接使用硝酸盐作为合成氨的原料, 自然水体与污水中的硝酸盐浓度很低, 通过富集浓缩得到高浓度硝酸盐溶液的成本极大, 电催化剂在有限硝酸盐浓度下的性能更具有实际意义.

    本文通过电化学沉积的方法结合催化剂的原位重构, 在Cu纳米线(Cu NWs)基底上负载了次磷酸根修饰的氢氧化钴纳米片(P-Co(OH)2), 构建了P-Co(OH)2/Cu NWs串联催化剂, 硝酸根先在铜表面快速转化为亚硝酸根, 随后亚硝酸根在P-Co(OH)2表面进一步脱氧和质子化生成氨, 催化剂在浓度为0.1 mol·L-1的硝酸盐溶液中在-0.7 V vs. RHE的工作电位下实现了96.8%的法拉第效率, 在-1 V vs. RHE的工作电位下, 达到了204.3 mg·h-1·cm-2的高氨产率, 法拉第效率仍能维持在93.4%, 远远超过Cu NWs基底, 并且能够在2.8 A·cm-2平均电流密度下稳定运行20个循环(每个循环1 h)后性能没有衰减. X射线光电子能谱和红外光谱证实了次磷酸根的存在. DMPO-H自旋捕获测试表明, 次磷酸根加速了水的解离产生活性氢自由基, 并且作用于NO3RR过程. 原位红外光谱结果表明, P-Co(OH)2/Cu NWs有更强的脱氧和加氢活性. 循环伏安法测试与原位拉曼光谱结果表明, 次磷酸根有利于诱导生成和保持金属态钴活性相. 通过密度泛函理论计算发现, 在NO3RR过程中原位生成的Co0调节反应中间体吸附, 优化反应路径, 降低了电位决定步骤*NO到*NOH的反应能垒, 对*H的强吸附还避免了过度的HER竞争反应. 通过对比金属Co与Co(OH)2中表面钴原子态密度差异发现, 金属Co中Co原子的d带中心靠近体系的费米能级, 从而调节了NO3RR的中间体吸附与电子转移过程.

    综上, 本工作通过简单的电化学沉积制备了P-Co(OH)2/Cu NWs串联催化剂, 该催化剂在有限硝酸盐浓度下展现出卓越的NO3RR性能, 其在大电流密度工况下的稳定性也得到验证, 并且通过原位的测试和理论计算揭示了次磷酸根的作用机制, 为设计高性能NO3RR电催化剂提供了新的思路.

    甲烷氧化偶联反应中负载型Na2WO4催化作用再审视
    魏赜璟, 卫锟锟, 陈旭涛, 潘洋, 刘成园, 肖丽萍, 施益峰, 邹世辉, 范杰
    2027, 92:  376-386.  DOI: 10.1016/S1872-2067(26)65212-6
    摘要 ( 100 )   HTML ( 0 )   PDF(7559KB) ( 26 )  
    Supporting Information

    甲烷作为储量丰富、成本低廉的碳基能源与化工原料, 其高值化转化对能源结构优化与化工产业升级具有重要战略意义. 甲烷氧化偶联(OCM)反应可直接将甲烷转化为乙烯、乙烷等高附加值C2产品, 是极具潜力的甲烷转化路径. Na2WO4基催化剂因活性与稳定性突出, 是OCM领域最具工业化前景的催化体系之一. 然而, 传统研究多局限于低负载量(<10 wt%)体系, 仅揭示了Na-WOx物种活化甲烷生成甲基自由基的单一功能, 对宽负载范围内Na2WO4的结构演化规律及构效关系认知不足, 受传统“多相-均相”反应机理约束, 现有催化剂难以突破C2收率的固有动力学瓶颈, 严重制约了高效OCM催化剂的理性设计.

    本文突破传统研究的负载量局限, 以SiO2与ZrO2为载体, 制备了0-50 wt%负载量的系列Na2WO4催化剂, 系统探究其负载量依赖的结构演化规律. 结合X-射线衍射、拉曼光谱(Raman)、高分辨透射电镜、H2-程序升温还原、原位同步辐射真空紫外光电离质谱(SVUV-PIMS)等多维表征与OCM性能评价, 揭示了Na2WO4的双重催化作用. 研究结果表明, 低负载量(≤ 10 wt%)时, Na2WO4在载体表面形成高分散Na-WOx物种, 具备优异的甲烷活化能力, 但随负载量升高该物种逐渐消失, 导致贫氧OCM反应条件下甲烷转化率持续降低; 高负载量(≥ 20 wt%)时, Na2WO4主要以高浓度亚纳米团簇形式存在, 该物种对甲烷活化呈惰性, 故贫氧条件下催化剂活性较低, 但其可高效催化甲基自由基的表面偶联, 显著提升C2选择性. 在富氧的OCM反应条件下, 气相氧可部分活化甲烷, 此时高负载量Na2WO4催化剂表现出更高的C2产率. 与高分散Na-WOx物种和Na2WO4亚纳米团簇不同, 大尺寸Na2WO4晶体在甲烷活化和甲基自由基偶联中均无催化活性. 采用氨水洗脱实验选择性去除高负载量Na2WO4催化剂中的大尺寸Na2WO4晶体可得到纯的负载型团簇催化剂, 发现其性能与洗脱之前接近, 进一步验证了亚纳米团簇是甲基自由基表面偶联的催化活性位点. 原位SVUV-PIMS结果表明, 富含Na2WO4亚纳米团簇的催化剂上甲基自由基的转化效率显著提升, 产物中C2物种信号大幅增强, 深度氧化产物COx的生成被有效抑制.

    综上, 本文修正了传统OCM“多相-均相”反应机理, 验证了高负载量下存在的Na2WO4亚纳米团簇对甲基自由基的表面选择性偶联机制, 为高效OCM催化剂的设计提供了新思路. 本研究系统阐明了宽负载范围内Na2WO4在载体表面的存在形式演化规律, 明确了各表面物种的OCM催化功能, 为突破传统机制中C2产率的固有动力学瓶颈提供了理论依据, 对推动甲烷氧化偶联技术的工业化进程具有重要的理论指导意义与实践价值.

    氧空位驱动的PdOₓ催化剂上甲烷燃烧机理转变
    陈艳艳, 王森, 朱善辉, 王鹤, 董梅, 秦张峰, 王建国, 樊卫斌
    2027, 92:  387-396.  DOI: 10.1016/S1872-2067(26)65197-2
    摘要 ( 69 )   HTML ( 0 )   PDF(3651KB) ( 32 )  
    Supporting Information

    甲烷作为天然气的主要成分, 是一种高效清洁的燃料, 但其不完全燃烧不仅会降低燃料的利用效率, 还会加剧温室效应. 催化燃烧是解决这一问题的关键技术, 其中PdOₓ催化剂因其优异的催化活性受到广泛关注. 大量研究表明, 催化剂活性与氧空位密切相关, 但是氧空位在反应条件下如何调控反应路径, 目前仍然缺乏分子层面的理解. 为此, 本文结合密度泛函理论(DFT)、从头算分子动力学(AIMD)和微动力学模拟, 揭示了氧空位介导的活性位点演化规律及反应机理, 为理性设计高效Pd基催化剂提供了理论依据.

    本文系统研究了甲烷在完美PdO表面和含氧空位PdOᵥ表面的燃烧反应机理; 提出并构建了“双位点对” (常规位点对Pd3f-O3f与缺陷位点对Pdov-Ov)微动力学模型, 并定量了这两类活性位点的贡献. AIMD模拟揭示了Pd(100)表面的氧化机制: 表面先形成PdO(100)薄膜, 随后部分表面氧原子迁移到次表面, 形成PdO(101)特征构型, 证实PdO(100)与PdO(101)两种晶面可以共存. DFT计算表明, 氧空位邻近的Pd原子(Pdₒᵥ)是活化C-H键的活性中心: 在PdOᵥ(101)和PdOᵥ(100)表面上, 甲烷解离为CH3*的能垒分别为47和53 kJ/mol, 远低于对应完美表面上的66和121 kJ/mol. 电子结构分析表明, Pdₒᵥ的d带中心显著偏移并靠近费米能级, 形成类Pdₒᵥ-C共价键, 导致Pdₒᵥ活性增强. 进一步机理研究表明: 在完美的PdO(101)表面上, 甲烷发生氧助解离, 反应以CHₓO路径为主, 遵循Langmuir-Hinshelwood (LH)机理; 而在含氧空位的PdOᵥ(101)和PdOᵥ(100)表面上, 甲烷以CHₓ逐步解离路径为主, 整体遵循Mars-van Krevelen (MvK)机制, 由Pdₒᵥ与邻近的晶格氧协同催化, 揭示了氧空位的活化本质. 微动力学模拟结果显示, Pdₒᵥ位点的转化频率相比完美表面Pd3f位点提升5-70倍, 提升幅度与反应温度密切相关, 呈火山型变化. 低温时由于生成的Pdₒᵥ位点少, LH机理起主导作用; 高温时生成的Pdₒᵥ位点数量增加, MvK机理贡献增强, 这很好地解释了反应表观活化能由低温段的80-125 kJ/mol降至高温段的24-45 kJ/mol这一实验现象.

    综上, 本研究证实氧空位诱导生成的Pdₒᵥ位点为关键活性中心, 揭示了Pdₒᵥ与相邻晶格氧的协同催化作用机制, 建立了“双位点对”微动力学模型, 定量了完美PdO位点与其缺陷位点的催化活性贡献, 表明通过调控氧空位及其配位环境可以有效优化PdOₓ的催化燃烧性能.

    掺杂剂诱导的粒径调控决定甲烷热解的碳产率
    Daniël P. C. van Eck, Suzan E. Schoemaker, Stefan Bismeijer, Erik Betz-Güttner, Tom A. J. Welling, Petra E. de Jongh
    2027, 92:  397-409.  DOI: 10.1016/S1872-2067(26)65277-1
    摘要 ( 7 )   HTML ( 0 )   PDF(4731KB) ( 1 )  
    Supporting Information

    甲烷热解是一种颇具前景的低排放制氢技术路线, 同时可副产高附加值纳米碳. 目前, 通过引入掺杂剂调控催化剂性能已应用于许多催化反应中, 但掺杂剂在甲烷热解过程中的作用尚不明确. 本文探究了三种碱金属氧化物掺杂剂(氧化镁、氧化钠和氧化钾)在镍催化甲烷热解反应中的作用. 在热重反应器中, 掺杂剂对镍/碳催化剂的寿命与碳产率产生显著影响: Mg掺杂可使碳产率提升至原来的3倍, 催化剂寿命提高一倍以上; 而5 at% K的掺杂使碳产率下降约50%. 借助高分辨电镜, 阐释了掺杂剂的作用机制. 研究发现, 反应过程中掺杂剂在载体上能够保持良好分散, 并可在反应初期调控金属颗粒的长大行为. Mg、Na掺杂会促使镍颗粒由5‒6 nm长大至更优的10‒12 nm; 而K掺杂则会稳定尺寸更小的镍颗粒(7 nm). 结果表明, 最终碳产率高度依赖活性镍颗粒尺寸, 这说明由掺杂剂介导的颗粒长大行为, 在很大程度上决定了甲烷热解催化剂的整体性能.

    含双价态铂位点的Pt1/FeOx单原子催化剂用于水促进的硝基芳烃加氢反应
    李安琦, 陈裕森, 潘晓丽, 任煜京, 曹宏晨, 毕桂月, 杨小峰, 王爱琴, 张涛
    2027, 92:  410-419.  DOI: 10.1016/S1872-2067(26)65240-0
    摘要 ( 61 )   HTML ( 0 )   PDF(3139KB) ( 12 )  
    Supporting Information

    催化选择加氢在精细化学品、药品及农用化学品的合成中起着关键作用. 传统负载型金属纳米催化剂虽具有较高的加氢活性, 但在多官能团底物的选择性还原中, 往往面临化学选择性难以调控的难题. 在此背景下, 单原子催化剂(SACs)凭借其独特的空间构型与电子效应, 展现出官能团选择性活化与加氢的特殊潜力. 然而, 孤立单原子位点通常具有的阳离子特性限制其活化氢气的能力, 进而影响其催化加氢活性. 因此, 阐明不同价态单原子活性位的催化加氢性质及发展提升氢气活化效率的策略, 已成为选择加氢领域的共性挑战.

    本文采用原子层沉积法将铂负载于α-Fe2O3纳米片, 成功合成了Pt1/FeOx单原子催化剂. 结构表征发现催化剂中存在Pt1δ+和Pt10两种价态不同的铂单原子活性位点, 且以Pt1δ+活性位占比为主导(76%). 密度泛函理论计算结果表明, 氢气在两种铂位点上具有显著不同的活化路径: 在Pt1δ+位点发生异裂活化, 而在Pt10位点则通过能垒较低的均裂机制活化, 且Pt10位点对H2的活化活性显著高于Pt1δ+位点. 同时, 水分子介导的氢键网络可显著降低催化剂表面H2解离及氢物种的溢流能垒, 而载体表面低价铁位点对硝基基团具有优异的活化能力. 宏观动力学分析、H2-D2和H2-D2O同位素交换及控制实验证实了水分子不仅促进且参与氢气活化, 并通过质子传递使得吸附于载体表面低价铁位点的硝基基团得以高效加氢. 3-硝基苯乙烯选择性加氢实验结果显示, 该双价态Pt1/FeOx单原子催化剂在反应中表现出优异的催化性能: 在含水量为50 vol%的溶剂中, 其周转频率约为纯乙醇体系中的24倍, 且目标产物3-氨基苯乙烯的选择性高达97.9%.

    综上, 本文阐明了不同价态铂单原子的氢气活化机制, 揭示了水分子在单原子催化体系中的调控作用, 并明确了载体低价铁位点在硝基加氢反应中的活化机制, 从而在显著提升催化活性的同时保持了优异的加氢选择性. 该研究为高性能选择性加氢单原子催化剂的设计与开发提供了新思路.

    用于先进锂硫电池的单原子修饰S-MXene催化剂: 多硫化物转化和Li2S分解动力学的协同优化
    范稞, 朱雨晴, 应亦然
    2027, 92:  420-427.  DOI: 10.1016/S1872-2067(26)65250-3
    摘要 ( 72 )   HTML ( 0 )   PDF(6355KB) ( 7 )  
    Supporting Information

    锂硫电池面临着多硫化物“穿梭效应”以及硫还原反应(SRR)和Li2S分解动力学缓慢的核心问题. 目前的硫宿主材料表面活性位点调控不足、多硫化物吸附与催化转化难以协同优化, 制约了其电化学性能的进一步提升. 开发可高效锚定多硫化锂、加速Li2S氧化还原的催化剂, 是突破锂硫电池性能瓶颈的核心方向. 在传统研究中, MXene可作为硫宿主材料, 缓解这些瓶颈问题, 但研究多集中于碳化物类型, 对氮化物MXene的探索相对有限.

    为解决V2N MXene作为硫宿主材料时对硫物种吸附过强和Li2S分解能垒高的问题, 本文提出了在S官能团化的V2NS2表面锚定单个3d过渡金属原子的策略, 构建了V2NS2-T (T = Sc~Zn)单原子催化剂体系, 并探究了单原子修饰在锂硫电池双功能催化(放电过程催化硫还原反应SRR, 充电过程催化Li2S分解)中的调控作用, 揭示了催化剂的构效关系. 采用密度泛函理论计算系统性地评估了所设计的V2NS2-T体系的各项性能. 首先确认了所有体系的热力学、电化学稳定性以及优异的金属导电性. 在锚定能力方面, 计算显示所有V2NS2-T体系对长链多硫化物的吸附能均远低于它们与电解液分子(DOL/DME)的结合能, 表明催化剂能有效抑制穿梭效应. 在SRR中, V2NS2-Cr和V2NS2-Zn表现出最优异的催化活性, 其速率决定步骤的自由能变ΔG分别低至0.15和0.17 eV; 对于充电过程中关键的Li2S分解反应, 发现V2NS2-Cr, V2NS2-Fe和V2NS2-Mn可将分解能垒从原始V2NS2的0.66 eV显著降低至0.27, 0.27和0.28 eV. 同时, Li+在这些表面的扩散能垒均很低, 有利于充电过程. 在所有体系中, V2NS2-Cr是一种优异的双功能催化剂, 它在抑制多硫化物穿梭、加速放电和充电动力学方面均表现突出. 其反应机理源于单原子修饰对基底电子结构的调控. 态密度分析显示, Cr单原子的引入在费米能级附近产生局域的杂质态(主要来自Cr 3d轨道), 提供了额外的电子导电通道, 从而优化了反应中间体的吸附强度, 降低了硫还原反应和Li2S分解的动力学能垒. 此外, 本文建立了一个有效的能量描述符ΔE(*LiS), 大大降低了Li2S分解能垒的计算成本, 提升了催化剂预测效率.

    综上, 本文通过理论计算系统地证明了在氮化物V2NS2 MXene上锚定单原子是调控其双功能催化性能的有效策略, 发现了性能卓越的V2NS2-Cr候选材料, 并建立了一个高效的能量描述符, 为未来高通量设计和筛选高性能锂硫电池正极催化剂提供了重要的理论框架.

    B→Co电子供给诱导硼化钴Lewis碱性Co位点实现过一硫酸盐选择性内层活化
    魏浩然, 赵薇, 张俊磊, 尉国佳, 杨方, 王小兵, 熊梧琬, 李世杰
    2027, 92:  428-441.  DOI: 10.1016/S1872-2067(26)65238-2
    摘要 ( 52 )   HTML ( 0 )   PDF(8014KB) ( 5 )  
    Supporting Information

    过一硫酸盐(PMS)高级氧化技术可生成硫酸根自由基、羟基自由基和单线态氧等活性物种, 在抗生素、染料及其他难降解新污染物去除中具有重要应用潜力. 然而, 传统PMS活化多依赖自由基路径, 反应选择性较低, 易受Cl-, HCO3-和天然有机质等水体基质影响, 并可能降低氧化剂利用效率甚至诱发副产物风险. 相比之下, 以单线态氧和界面电子转移为核心的非自由基路径通常具有更好的污染物选择性和环境适应性, 但催化剂表面电子结构如何调控PMS吸附、内层电子转移和活性氧物种选择性仍不清晰. 因此, 发展兼具高活性、稳定性和选择性的新型PMS活化材料, 并阐明其Lewis酸碱耦合调控机制, 对面向复杂水体的新兴污染物治理具有重要意义.

    本文以硼化钴(CoxB)为PMS活化催化剂, 并以Co3O4和Co2O3为参照, 系统考察其土霉素(OTC)降解活性、循环稳定性、污染物适用范围、复杂水体适应性和连续流运行性能. 研究提出, B→Co电子供给可增强表面Co位点的Lewis碱性, 使其与PMS中亲电性的氧原子发生更强的内层相互作用, 从而促进界面电子转移和O-O键极化, 并将反应选择性导向以1O2为主的非自由基路径. 在相同条件下, CoxB/PMS体系可在20 min内去除99.0%的OTC, 表观一级反应速率常数达到0.309 min-1, 分别约为Co3O4/PMS和Co2O3/PMS的2.4倍和5.4倍; 其单位催化剂摩尔降解速率为14.48 min-1·mol·L-1, 优于多种已报道钴基PMS活化体系. 稳定性测试显示, CoxB连续使用15次后仍保持97.6%的OTC去除性能, 而Co3O4和Co2O3在前4次循环中分别出现44.1%和32.9%的活性损失. 该体系还可高效去除亚甲基蓝、甲基橙、酸性品红、罗丹明B、金霉素、四环素、强力霉素和左氧氟沙星等多种染料与抗生素. 在雨水、河水和自来水中, CoxB/PMS仍保持较高OTC去除率, 并可在pH = 3.4-9.1范围内稳定运行; 腐殖酸仅造成有限抑制, NO3-影响较小, HPO42-和CO32-表现出中等抑制, 而Cl-和HCO3-抑制更明显, 揭示了体系在复杂水体中的适用边界. 连续流实验进一步表明, CoxB/PMS可在30 h内维持>99%的OTC去除率, 总处理体积为1.8 L. X-射线光电子能谱结果显示, PMS活化过程中Co价态发生可恢复的动态调节, B-Co和晶格结构保持相对稳定; 开路电位和原位红外结果表明, Co-B框架有利于PMS加入后的界面电荷重分布, 并显著扰动S-O和O-O振动. 猝灭实验、电子顺磁共振和糠醇探针共同证明, 1O2为主要活性物种, 其相对贡献约为49%, 而·SO4-, ·O2-和·OH的相对贡献分别约为25.4%, 21.5%和4.1%; 糠醇在1, 3和5 min内的表观消耗率分别达到79.4%, 93.3%和99.1%. 液相色谱-质谱及毒性预测表明, OTC可经侧链转化、四环骨架断裂、芳香环氧化开环及进一步碎片化生成低分子量产物, 且主要中间产物的发育毒性和致突变性风险整体低于母体OTC. 密度泛函理论计算进一步表明, Co3B(103)表面对PMS的S-O吸附更强(吸附能为-2.985 eV), 电势决定步骤能垒低于Co3O4(110) (2.792 vs. 3.037 eV), 与实验中更快动力学和更高1O2选择性相一致.

    综上, 本文证明了通过金属硼化物中Lewis酸碱耦合调控表面电子结构, 可实现稳定的选择性非自由基PMS活化. 该策略为高效水处理氧化催化剂的设计提供了新的电子结构调控思路, 也为后续硼化物催化剂的可控制备、真实水体适应性评价和连续流放大应用奠定了基础.

    工程化改造亚胺还原酶实现4-取代环己酮的立体发散还原胺化
    赵顺宇, 张鑫平, 顾翔源, 周婕妤, 倪晔
    2027, 92:  442-451.  DOI: 10.1016/S1872-2067(26)65279-5
    摘要 ( 34 )   HTML ( 0 )   PDF(3507KB) ( 6 )  
    Supporting Information

    立体异构胺类砌块广泛存在于各种生物活性分子中, 是合成药物、天然产物、精细化学品等的重要中间体. 不同4-取代环己酮羰基的还原胺化可以得到不同的顺式/反式环己胺, 而这种具有明确立体选择性的分子砌块才是产生药物活性的关键. 相较于传统化学合成方法, 生物法不对称合成胺类化合物具有绿色、高效、高立体选择性等优势. 伴随国内外亚胺还原酶的发现与发展, 进一步开发的亚胺还原酶工具箱为立体异构胺的合成提供了更理想的途径. 然而, 其在4-取代环己胺合成中的应用仍未得到充分探索. 因此, 改造亚胺还原酶以实现4-取代环己胺的高选择性合成在生物活性分子合成领域具有重要实用价值.

    本研究鉴定出一个控制亚胺还原酶催化还原胺化反应中顺式/反式选择性的单一位点立体控制残基, 并建立了适用于4-取代环己胺立体发散性合成的普适性改造策略. 通过系统发育分析指导下的亚胺还原酶同源酶筛选, 获得了一组能高效催化4-乙基环己酮与胺供体反应, 且呈现差异化非对映选择性的酶. 结合结构导向的定向进化策略对I127位点进行突变后获得了两个互补的突变体I127L和I127P. 在4-乙基环己酮与炔丙胺的还原胺化反应中, I127L可得到非对映体过量(de)高达95%的顺式产物, 而I127P则生成de高达92%的反式产物. 进一步拓展底物谱, 证实了这两个突变体均适用于多种酮类与胺类底物. 分子动力学模拟揭示, IRZ06的第127位残基通过空间位阻门控和疏水相互作用调控底物取向. 在野生型中, I127侧链的空间位阻限制了底物乙基的朝向, 同时M214/A239/H244在六元环同侧形成疏水作用促进顺式构型生成, I127P突变释放了空间位阻并建立新的烷基相互作用, 使底物以不同取向结合从而生成反式构型, I127L则通过更大体积侧链增强位阻, 促使Y221与底物形成烷基相互作用, M125烷基链与六元环平行形成疏水接触, 进一步稳定顺式构型. 此外, 对其他9种亚胺还原酶中对应于IRZ06第127位的等效残基进行了评估, 证实了该位点在亚胺还原酶非对映选择性中的关键作用. 具体而言, 第127位为脯氨酸(Pro)时偏好于反式选择性, 而亮氨酸(Leu)则有利于顺式选择性. 这说明该关键位点在调控亚胺还原酶不对称还原胺化4-取代环己酮的过程中具有普适性.

    综上, 本文通过亚胺还原酶突变体实现了多种4-取代环己胺的立体发散性合成, 并揭示了一个控制亚胺还原酶非对映选择性的关键残基, 为工程化改造亚胺还原酶以获取具有特定立体化学构型的环己胺结构单元提供了一种通用策略.